
LA TOXICOLOGIE RÉGLEMENTAIRE
LA TOXICOLOGIE ET LES RÉGLEMENTATIONS EN MATIÈRE DE SÉCURITÉ ET DE SANTÉ
La toxicologie joue un rôle de premier plan dans l’élaboration des réglementations et des politiques en matière de sécurité et de santé au travail. En effet, pour prévenir les accidents du travail et les maladies professionnelles, on est de plus en plus appelé à prendre des décisions en s’appuyant sur des informations obtenues avant toute exposition humaine ou en l’absence d’une telle exposition. Or, ce type d’informations, comme celles qu’on peut tirer d’études épidémiologiques, renseignerait pourtant de manière définitive sur le risque. De plus, les études toxicologiques, telles qu’elles sont décrites dans ce chapitre, fournissent des données précises sur la dose et le type de réponse dans des conditions contrôlées de laboratoire, informations qu’il est souvent difficile d’obtenir dans le milieu de travail. Cependant, elles doivent être soigneusement évaluées pour estimer la probabilité d’effets nocifs chez l’humain, leur nature et la relation quantitative entre les expositions et les effets.
De nombreux pays s’emploient activement, depuis les années quatre-vingt, à développer des méthodes objectives permettant d’utiliser les informations toxicologiques dans les prises de décisions réglementaires. Des méthodes à l’efficacité prouvée, souvent appelées évaluation du risque, ont été proposées et utilisées dans ces pays à la fois par des instances gouvernementales et non gouvernementales. Pour simplifier les choses, on peut dire de l’évaluation du risque qu’il s’agit d’un processus consistant à apprécier les informations toxicologiques et épidémiologiques et les expositions pour identifier et évaluer la probabilité de survenue d’effets nocifs en association avec l’exposition à des substances ou à des conditions dangereuses. L’évaluation du risque peut avoir un caractère qualitatif, et donc préciser la nature d’un effet nocif et donner une estimation de sa probabilité, ou elle peut avoir un caractère quantitatif et spécifier alors le nombre de personnes affectées à un niveau donné d’exposition. Dans de nombreux systèmes réglementaires, l’évaluation du risque est scindée en quatre étapes: identification du risque, description de la nature de l’effet toxique; évaluation de la relation dose-effet, analyse semi-quantitative ou quantitative de la relation entre l’exposition (ou la dose) et la sévérité ou la probabilité de l’effet toxique; évaluation de l’exposition, évaluation de l’information sur la gamme des expositions pouvant se produire sur une population générale ou sur des sous-groupes à l’intérieur d’une population; caractérisation du risque, compilation de toutes les informations ci-dessus et expression du risque attendu dans des conditions d’exposition spécifiques (voir NRC, 1983, pour l’énoncé de ces principes).
Nous allons présenter à titre d’exemples trois démarches d’évaluation du risque.
Il n’est pas possible de recenser de manière exhaustive toutes les méthodes qui ont cours dans ce domaine à travers le monde, et la sélection proposée ici ne saurait être rigide. Notons que l’on a cherché, notamment sous l’impulsion du GATT, à harmoniser les méthodes d’évaluation du risque. Deux initiatives d’harmonisation internationale ont lieu actuellement, l’une dans le cadre du Programme international sur la sécurité des substances chimiques (PISSC) et l’autre dans celui de l’Organisation pour la coopération et le développement économiques (OCDE). Ces organisations assurent aussi la mise à jour des informations sur les démarches nationales en matière d’évaluation du risque.
LES PRINCIPES D’IDENTIFICATION DU RISQUE: L’APPROCHE JAPONAISE
Comme dans beaucoup d’autres pays, le risque dû aux produits chimiques est réglementé au Japon en fonction de la catégorie des agents (voir tableau 33.11) par un ministère ou un organisme qui varie selon les cas. Pour les produits chimiques industriels en général, la loi de base qui s’applique est la loi relative à l’examen et à la réglementation de la fabrication, etc., des substances chimiques, ou pour citer son titre abrégé, la «loi sur le contrôle des substances chimiques». Les organismes de tutelle sont le ministère du Commerce international et de l’Industrie et le ministère de la Santé et du Bien-être social. La loi sur la sécurité et la santé au travail (qui relève du ministère du Travail) dispose que le pouvoir mutagène des produits chimiques industriels doit être étudié et que l’exposition des travailleurs à ces produits doit être réduite le plus possible grâce à l’encoffrement des installations de production, à l’aménagement de systèmes d’évacuation ou au port d’un équipement de protection, etc. s’il est établi que le produit est effectivement mutagène.
Tableau 33.11 Réglementation des substances chimiques aux termes de la législation japonaise
| Catégorie | Loi | Ministère | ||
| Aliments et additifs alimentaires | Loi sur l’hygiène des produits alimentaires | MSB | ||
| Produits pharmaceutiques | Loi sur les produits pharmaceutiques | MSB | ||
| Stupéfiants | Loi sur le contrôle des stupéfiants | MSB | ||
| Produits chimiques agricoles | Loi sur le contrôle des produits chimiques agricoles | MAFP | ||
| Produits chimiques industriels | Loi sur le contrôle des produits chimiques industriels | MSB et MCII | ||
| Tous produits chimiques à l’exception des substances radioactives |
Loi réglementant les produits ménagers contenant des substances dangereuses
Loi sur le contrôle des substances toxiques et dangereuses Loi sur la sécurité et la santé au travail |
MSB MSB MDT |
||
| Substances radioactives | Loi sur les substances radioactives | AST | ||
Abréviations : MSB: ministère de la Santé et du Bien-être; MAFP: ministère de l’Agriculture, des Forêts et de la Pêche; MCII: ministère du Commerce international et de l’Industrie; MDT: ministère du Travail; AST: Agence de la science et de la technologie.
Comme l’identification des produits chimiques industriels dangereux relève, pour l’essentiel, de la loi sur le contrôle des substances chimiques, nous décrirons dans le présent article la série de tests prévus à cette fin aux termes de cette loi.
La loi sur le contrôle des substances chimiques
Adoptée à l’origine en 1973 par le parlement japonais (la Diète), entrée en vigueur le 16 avril 1974, la loi sur le contrôle des substances chimiques avait pour principal objectif de prévenir la pollution environnementale et les effets des biphéniles polychlorés (PCB) et substances apparentées sur la santé humaine. Les PCB sont connus pour 1) leur rémanence dans l’environnement (faible biodégradabilité); 2) l’augmentation de leur concentration tout au long de la chaîne alimentaire (bioaccumulation); 3) leur toxicité chronique chez l’humain. En conséquence, la loi impose l’obligation d’étudier ces trois paramètres pour tout produit chimique industriel avant sa commercialisation au Japon. Parallèlement à l’adoption de la loi, la Diète a décidé que l’Agence pour l’environnement devait surveiller le milieu ambiant pour prévenir une éventuelle pollution chimique. La loi a été ensuite modifiée par la Diète en 1986 (modification entrée en vigueur en 1987) pour l’harmoniser avec les décisions de l’OCDE sur la santé et l’environnement, avec l’abaissement des barrières tarifaires en matière de commerce et en particulier avec les directives concernant la mise en place d’une série minimale de données avant commercialisation et les lignes directrices y relatives. Cet amendement prenait en fait acte des conclusions d’une étude de l’environnement réalisée à l’époque et selon laquelle des produits ne s’accumulant pas beaucoup, peu biodégradables et toxiques à long terme, tels que le trichloroéthylène et le tétrachloroéthylène, étaient susceptibles de polluer l’environnement puisqu’on en avait retrouvé la trace dans la nappe phréatique du pays.
La loi classe les produits chimiques industriels en deux catégories: les produits chimiques existants et les nouveaux produits chimiques. Les premiers, répertoriés dans l’«inventaire des produits chimiques existants» (établi lors de l’adoption de la loi d’origine), sont environ au nombre de 20 000, nombre qui dépend de la dénomination qui leur a été donnée dans l’inventaire. Les produits chimiques absents de l’inventaire sont appelés nouveaux produits chimiques. Le gouvernement est chargé de l’identification du risque des produits chimiques existants, tandis que toute compagnie ou tout organisme désirant commercialiser un nouveau produit chimique au Japon est responsable de l’identification du risque pour ce produit. Deux ministères, celui de la Santé et du Bien-être (MSB) et celui du Commerce international et de l’Industrie (MCII) sont chargés de l’application de la loi, l’Agence pour l’environnement pouvant au besoin exprimer son opinion. Les substances radioactives, les toxiques spécifiés, les stimulants et les stupéfiants, réglementés par d’autres lois, ne sont pas visés.
Les études expérimentales effectuées aux termes de la loi sur le contrôle des substances chimiques
Le schéma d’investigation est représenté à la figure 33.15. Il s’agit, quant au principe, d’un système par étapes qui consiste à étudier la biodégradabilité in vitro de tous les produits chimiques (pour les exceptions, voir ci-après). Si un produit chimique est rapidement biodégradable, il est considéré comme étant «sans danger». Dans le cas contraire, on doit étudier sa bioaccumulation; en cas de «forte accumulation», une étude complète de toxicité est exigée. Sur la base des résultats obtenus, le produit chimique sera classé comme «substance chimique spécifiée de classe 1» lorsque sa toxicité est confirmée, ou alors comme substance «sans danger». Les produits dont l’accumulation est faible ou nulle font l’objet d’études de toxicité, consistant en des tests de mutagenèse et en une administration de doses répétées pendant vingt-huit jours à des animaux (voir tableau 33.12). Après une évaluation complète des données de toxicité, le produit chimique est classé comme «substance chimique désignée» si les résultats mettent en évidence un risque toxique. Sinon, il est considéré comme étant «sans danger». Lorsque d’autres résultats donnent à penser que le produit présente un risque important de pollution environnementale, des données complètes de toxicité sont exigées, à partir desquelles le produit chimique désigné est reclassé comme «substance chimique spécifiée de classe 2» si elles sont positives. Dans le cas contraire, il est considéré comme «sans danger». Le tableau 33.13 indique, outre les grandes lignes de la réglementation, les caractéristiques toxicologiques et écotoxicologiques des différentes catégories de substances: «substance chimique spécifiée de classe 1», «substance chimique spécifiée de classe 2» et «substance chimique désignée».
Figure 33.15 Schéma d'expertise
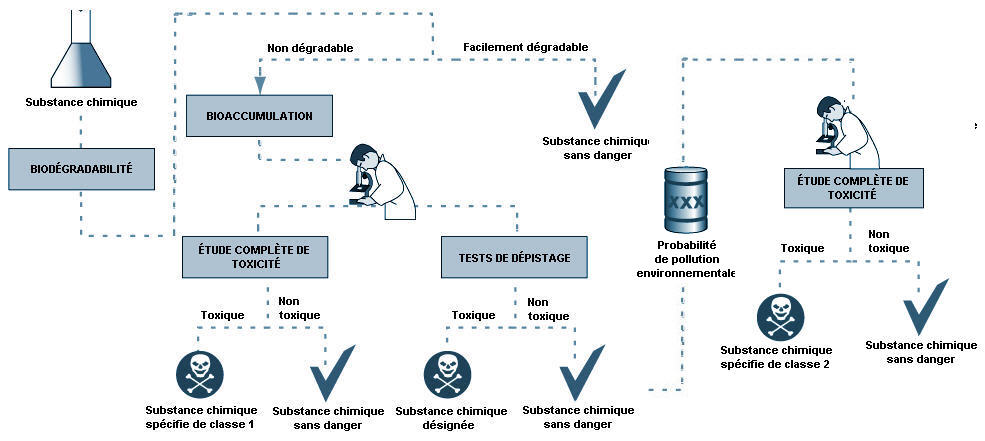
Tableau 33.12 Liste des tests prévus aux termes de la loi japonaise sur le contrôle des substances chimiques
| Paramètre | Plan du test | ||
| Biodégradation | Sur 2 semaines en principe, in vitro, sur des boues activées | ||
| Bioaccumulation | Sur 8 semaines en principe, sur la carpe | ||
|
Dépistage de la toxicité
Tests de mutagénicité Système bactérien Aberrations chromosomiques |
Test de Ames et test sur E. coli, ± S9 mix Cellules CHL, etc., ± S9 mix | ||
| Administration à doses répétées à 28 jours |
Rats, 3 niveaux de dose, plus lot témoin, pour l’établissement du NOEL,
plus étude de réversibilité sur 2 semaines vec la dose la plus élevée |
||
Tableau 33.13 Caractéristiques des substances chimiques en fonction de la classe et réglementation aux termes de la loi japonaise sur le contrôle des substances chimiques
| Substance chimique | Caractéristiques | Réglementation | ||
| Substances chimiques spécifiées de classe 1 |
Aucune biodégradabilité
Forte bioaccumulation Toxicité chronique |
Nécessité d’une autorisation
pour la fabrication ou l’importation (1 ) Restriction d’utilisation |
||
| Substances chimiques spécifiées de classe 2 |
Aucune biodégradabilité
Aucune bioaccumulation ou accumulation faible Toxicité chronique Pollution environnementale suspectée |
Déclaration sur la quantité fabriquée ou importée prévue Directive technique pour prévenir la pollution ou les effets sur la santé | ||
| Substances chimiques désignées | Aucune biodégradabilité Aucune bioaccumulation ou bioaccumulation faible Toxicité chronique suspectée | Rapport sur la fabrication ou la quantité importée Etudes expérimentales et bibliographiques | ||
| (1) En pratique, aucune autorisation. | ||||
Au Japon, la loi n’exige pas d’effectuer une étude dans le cas d’un nouveau produit chimique dont la quantité utilisée ne dépasse pas un certain niveau (moins de 1 000 kg/compagnie/an et moins de 1 000 kg/an pour l’ensemble du pays). Les polymères sont examinés selon le schéma des produits de haut poids moléculaire, schéma reposant sur le principe selon lequel les risques d’absorption dans l’organisme sont faibles lorsque le produit chimique a un poids moléculaire supérieur à 1 000 et demeure stable dans l’environnement.
Résultats du classement des produits chimiques industriels (en 1996)
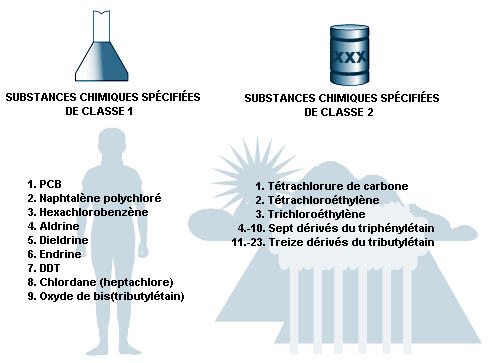
Au cours des vingt-six années qui ont suivi l’entrée en vigueur de la loi sur le contrôle des substances chimiques, soit de 1973 à la fin de 1996, 1 087 produits chimiques existants ont été examinés aux termes de la loi originale puis modifiée. Parmi ces produits, 9 (certains sont identifiés par leur nom générique) ont été classés comme «substance chimique spécifiée de classe 1». Parmi les autres, 36 ont d’abord été placés dans la catégorie des agents «désignés», 23 d’entre eux ont été reclassés comme «substance chimique spécifiée de classe 2» et les 13 autres sont restés «désignés». La figure 33.16 recense les noms des produits chimiques spécifiés de classe 1 et 2. Il en ressort que la plupart des produits chimiques de classe 1 sont des pesticides organochlorés, en dehors des PCB et de leurs substituts et d’un dérivé de l’étain toxique pour les algues. Une majorité de produits chimiques de classe 2 sont des algicides, à l’exception de trois solvants utilisés largement autrefois.
Figure 33.16 Substances chimiques spécifiées et désignées aux termes de la loi japonaise
sur le contrôle des substances chimiques
Pendant cette même période de 1973 à la fin 1996, 2 335 nouveaux produits chimiques ont été mis à l’étude, 221 (environ 9,5%) ont été «désignés», mais aucun n’a été rangé dans la catégorie des produits chimiques de classe 1 ou 2. Les autres produits chimiques ont été considérés comme étant «sans danger» et leur fabrication et leur importation ont été autorisées.
L’APPROCHE AMÉRICAINE DE L’ÉVALUATION DU RISQUE DES TOXIQUES POUR LA REPRODUCTION ET DES AGENTS NEUROTOXIQUES
Les systèmes nerveux et reproducteur étant très sensibles aux effets des xénobiotiques, la neurotoxicité et la toxicité sur les fonctions de reproduction sont des domaines importants de l’évaluation du risque. De nombreux produits ont été identifiés comme étant toxiques pour ces systèmes chez l’humain (Barlow et Sullivan, 1982; OTA, 1990) ce qui n’est pas surprenant puisque de nombreux pesticides sont délibérément conçus pour perturber la reproduction et la fonction nerveuse dans des organismes cibles, tels que les insectes, en intervenant dans la biochimie hormonale et la neurotransmission.
Il est difficile d’identifier les substances potentiellement toxiques pour ces systèmes pour trois raisons intimement liées: premièrement, ceux-ci font partie des systèmes biologiques les plus complexes chez l’humain, et on estime généralement que les modèles animaux des fonctions reproductrice et neurologique ne représentent pas de manière adéquate les événements critiques tels que la cognition ou le développement précoce embryo-fœtal; deuxièmement, il n’existe pas de tests simples pour identifier les produits potentiellement toxiques pour la reproduction ou le système nerveux; troisièmement, ces systèmes renferment de multiples types cellulaires et de multiples organes, de sorte qu’il n’est pas possible d’envisager un mécanisme de toxicité unique pour en inférer une relation dose-réponse ou prévoir une relation structure-activité. On sait, de plus, que la sensibilité du système nerveux et du système reproducteur varie en fonction de l’âge, et que l’exposition peut avoir des effets plus sévères à certaines périodes critiques qu’à d’autres.
L’évaluation du risque neurotoxique
La neurotoxicité est un problème de santé publique important. Comme le montre le tableau 33.14, plusieurs accidents neurotoxiques graves se sont produits qui ont touché des milliers de travailleurs et diverses populations à l’occasion de pollutions industrielles ou de la contamination d’aliments, d’eau ou d’autres vecteurs. On sait aussi que les expositions professionnelles à des neurotoxiques tels que le plomb, le mercure, les insecticides organophosphorés et les solvants chlorés sont largement répandues à travers le monde (OTA, 1990; Johnson, 1978).
Tableau 33.14 Accidents neurotoxiques graves
| Année(s) | Lieu | Substance | Observations | ||
| 400 avant J.-C | Rome | Plomb | Hippocrate découvre la toxicité du plomb dans l’industrie minière | ||
| Années 1930 | Etats-Unis (sud-est) | TOCP | Composé souvent ajouté aux huiles de lubrification: contamination du «Ginger Jake», boisson alcoolisée, 20 000 à 100 000 cas, dont plus de 5 000 personnes paralysées | ||
| Années 1930 | Europe | Apiol (avec TOCP) | Médicament abortif contenant du TOCP: 60 cas de neuropathie | ||
| 1932 | Etats-Unis (Californie) | Thallium | Vol d’orge traité par du sulfate de thallium, utilisé comme rodenticide, puis utilisation pour la confection de tortillas; hospitalisation de 13 membres d’une famille présentant des symptômes neurologiques; 6 d’entre eux décèdent | ||
| 1937 | Afrique du Sud | TOCP | Soixante Sud-Africains sont victimes d’une paralysie après avoir employé une huile alimentaire contaminée | ||
| 1946 |
— |
Tétraéthylplomb | Plus de 25 individus présentent des troubles neurologiques après nettoyage de réservoirs d’essence | ||
| Années 1950 | Japon (Minimata) | Mercure | Ingestion de poissons et de crustacés contaminés par du mercure provenant d’une usine chimique; 121 personnes intoxiquées, 46 morts, nombreux enfants présentant de graves lésions du système nerveux | ||
| Années 1950 | France | Organostanneux | Contamination du Stalinon par du triéthylétain responsable de plus de 100 morts | ||
| Années 1950 | Maroc | Manganèse | Cent cinquante mineurs présentent une intoxication chronique au manganèse avec troubles neurocomportementaux sévères | ||
| Années 1950 à 1970 | Etats-Unis | AETT | Composant de parfums, neurotoxique, retiré du marché en 1978; effets sur la santé humaine non connus |
| 1956 |
— |
Endrine | Quarante-neuf personnes tombent malades après avoir consommé des produits de boulangerie confectionnés avec de la farine contaminée par un insecticide, l’endrine; quelques cas de convulsions | ||
| 1956 | Turquie | HCB | Hexachlorobenzène, fongicide de graines de semences, intoxication de 3 000 à 4 000 personnes; 10% d’entre elles décèdent | ||
| 1956-1977 | Japon | Clioquinol | Médicament utilisé pour traiter la diarrhée des voyageurs: neuropathie ayant touché 10 000 personnes en 20 ans | ||
| 1959 | Maroc | TOCP | Huile alimentaire contaminée par de l’huile de moteur: environ 10 000 individus atteints | ||
| 1960 | Iraq | Mercure | Graines de semence traitées par du mercure fongicide et utilisées pour faire du pain; plus de 1 000 personnes atteintes | ||
| 1964 | Japon | Mercure | Méthylmercure: intoxication de 646 personnes | ||
| 1968 | Japon | PCB | Biphényles polychlorés dans un produit à base de riz: 1 665 personnes atteintes | ||
| 1969 | Japon | n-Hexane | Quatre-vingt-treize cas de neuropathie après exposition au n-hexane entrant dans la fabrication de sandales en vinyle | ||
| 1971 | Etats-Unis | Hexachlorophène | Produit utilisé pendant des années comme désinfectant en solution à 3% pour la toilette des nourrissons: toxique du système nerveux et d’autres systèmes | ||
| 1971 | Iraq | Mercure | Graines de semence, traitées par un composé mercuriel fongicide et utilisées pour faire du pain: plus de 5 000 cas d’intoxications sévères, 450 morts, effets non documentés sur de nombreux nourrissons exposés en période prénatale |
| 1973 | Etats-Unis (Ohio) | MIBK | Employés d’une usine textile exposés à ce solvant; plus de 80 travailleurs atteints de neuropathie, 180 présentant des atteintes moins graves | ||
| 1974-1975 |
Etats-Unis (Hopewell,
Virginie) |
Chlordécone (Képone) | Employés d’une usine chimique exposés à cet insecticide; plus de 20 travailleurs présentent des problèmes neurologiques sévères, plus de 40 des troubles moins graves | ||
| 1976 | Etats-Unis (Texas) | Leptophos (Phosvel) | Neuf employés au moins souffrent de problèmes neurologiques sévères par suite de l’exposition lors de la fabrication | ||
| 1977 | Etats-Unis (Californie) |
Dichloropropène (Télone II) |
Vingt-quatre sujets hospitalisés après exposition au pesticide Télone à la suite d’un accident de circulation | ||
| 1979-1980 |
Etats-Unis (Lancaster,
Texas) |
BHMH (Lucel-7) | Sept employés d’une fabrique de douches en plastique présentent des troubles neurologiques après une exposition au BHMH | ||
| Années 1980 | Etats-Unis | MPTP | Impureté de synthèse d’une drogue illicite provoquant des symptômes identiques à ceux de la maladie de Parkinson | ||
| 1981 | Espagne | Huile toxique contaminée | Quelque 20 000 personnes intoxiquées par une substance toxique dans de l’huile: plus de 500 morts; de nombreuses personnes présentent une neuropathie grave | ||
| 1985 | Etats-Unis et Canada | Aldicarb | Plus de 1 000 personnes en Californie et dans d’autres Etats de l’ouest et en Colombie-Britannique présentent des problèmes neuromusculaires et cardiaques par suite de l’ingestion de melons contaminés par ce pesticide | ||
| 1987 | Canada | Acide domoïque | Ingestion de moules contaminées par de l’acide domoïque: 129 malades et 2 morts; symptômes: perte de mémoire, désorientation et convulsions | ||
| Source: OTA, 1990. | |||||
Les produits chimiques peuvent atteindre l’une des nombreuses cibles cellulaires ou biochimiques présentes dans le système nerveux central ou périphérique. Des effets toxiques s’exerçant sur d’autres organes peuvent également affecter le système nerveux, comme le montre l’exemple de l’encéphalopathie hépatique. La neurotoxicité se manifeste par des effets sur les processus d’apprentissage (incluant mémoire, faculté cognitive et performance intellectuelle), les processus somato-sensoriels (dont la sensibilité et la proprioception), la fonction motrice (équilibre, démarche, contrôle fin des mouvements, etc.), l’affect (notamment la personnalité et l’émotivité) et la fonction autonome (contrôle nerveux de la fonction endocrine et des organes internes). Les effets toxiques des produits chimiques sur le système nerveux sont plus ou moins intenses et se manifestent de façon différente selon l’âge du sujet: au cours du développement, le système nerveux central est particulièrement vulnérable en raison du processus de la différenciation cellulaire, de la migration et du contact intercellulaire qui prend place chez l’humain (OTA, 1990). De plus, les lésions cytotoxiques sur le système nerveux sont souvent irréversibles, les neurones n’étant pas remplacés après l’embryogenèse. Bien que le système nerveux central (SNC) soit relativement protégé du contact avec les produits absorbés grâce à un rempart très étanche (la barrière hémato-encéphalique, formée de cellules capillaires endothéliales qui tapissent le système vasculaire cérébral), les produits chimiques toxiques sont néanmoins susceptibles d’atteindre le SNC par trois mécanismes: les solvants et les composés lipophiles peuvent passer à travers les membranes cellulaires; certains produits peuvent se fixer aux protéines de transport endogènes qui fournissent des nutriments et des molécules biologiques au SNC; enfin, de petites molécules, si elles sont inhalées, vont être directement absorbées par le nerf olfactif et transportées au cerveau.
Les instances réglementaires américaines
Aux Etats-Unis, quatre organismes ont le pouvoir de réglementer les substances neurotoxiques: la FDA, l’EPA, l’OSHA et la CPSC. L’OSHA réglemente généralement les expositions professionnelles aux produits chimiques neurotoxiques (entre autres), l’EPA ayant compétence pour les expositions professionnelles et non professionnelles aux pesticides, aux termes de la loi fédérale sur les insecticides, fongicides et rodenticides (Federal Insecticide, Fungicide and Rodenticide Act (FIFRA)), mais aussi pour les nouveaux produits chimiques. C’est elle qui intervient avant leur fabrication et leur commercialisation et, à ce titre, elle doit tenir compte à la fois des risques professionnels et non professionnels.
L’identification du risque
Les agents qui ont un effet nocif sur la physiologie, la biochimie ou l’intégrité structurale du système nerveux ou son fonctionnement au niveau comportemental sont considérés comme des produits présentant un risque neurotoxique (EPA, 1993). Il n’est pas facile d’établir le pouvoir neurotoxique d’un produit, en raison notamment de la complexité du système nerveux et des multiples expressions de la neurotoxicité. Certains effets peuvent paraître retardés, comme la neurotoxicité différée de certains insecticides organophosphorés. Il faut donc faire montre de prudence et de discernement lorsqu’on doit se prononcer sur un tel risque et tenir compte des conditions de l’exposition, de la dose, de la durée et du rythme.
L’identification du risque se fait généralement à partir d’études toxicologiques sur des organismes intacts, chez lesquels les fonctions comportementale, cognitive, somato-motrice et somato-sensorielle sont évaluées grâce à toute une panoplie d’outils d’investigation dont la biochimie, l’électrophysiologie et la morphologie (Tilson et Cabe, 1978; Spencer et Schaumberg, 1980). On ne saurait assez insister sur l’importance de l’observation attentive du comportement de l’organisme entier. La toxicité doit aussi être jaugée à différentes étapes du développement, y compris aux premiers stades de la vie (intra-utérine et néonatale) et à celui de la sénescence. Chez l’être humain, la mise en évidence de la neurotoxicité suppose qu’on effectue une appréciation clinique grâce à des méthodes d’évaluation neurologique de la fonction motrice, du langage, des réflexes, de la fonction sensorielle, de l’électrophysiologie, de l’étude neuropsychologique et, dans certains cas, grâce à des techniques avancées d’imagerie du cerveau et d’électroencéphalographie quantitative. L’OMS a mis au point une batterie de tests neurocomportementaux, incluant des témoins de la fonction motrice, de la coordination main-œil, du temps de réaction, de la mémoire immédiate, de l’attention et de l’humeur. Cette batterie a été validée au niveau international dans le cadre d’une initiative coordonnée (Johnson, 1978).
Chez les animaux aussi, l’identification du risque doit se faire au moyen de méthodes d’observation minutieuses. L’EPA a développé une batterie d’observations fonctionnelles qui constitue une première étape à la fois pour déceler et quantifier les effets neurotoxiques majeurs patents (Moser, 1990). Ces paramètres sont inclus dans les tests de toxicité subchronique et chronique de l’OCDE. Une batterie typique porte sur les paramètres suivants: posture; démarche; mobilité; fonction d’éveil et réactivité; présence ou absence de tremblements, convulsions, larmes, horripilation, salivation, miction ou défécation excessives, stéréotypie, mouvements rotatoires ou autres comportements anormaux. Les comportements provoqués incluent la réponse à la manipulation, au pincement de la queue, ou aux claquements; équilibre, réflexe de redressement et force d’agrippement du membre postérieur. Le tableau 33.15 dresse la liste d’un certain nombre de tests représentatifs accompagnée d’exemples de produits qu’ils permettent d’identifier.
Tableau 33.15 Exemples de tests spécialisés pour mesurer la neurotoxicité
| Fonction | Procédé | Agents responsables | ||
| Neuromusculaire | ||||
| Faiblesse |
Force de préhension; endurance à la nage;
suspension à une barre; fonction motrice discriminante; écartement des membres postérieurs |
n-Hexane, méthylbutylcétone, carbaryle | ||
| Incoordination | Rotarod, aspect de la démarche | 3-Acétylpyridine, éthanol | ||
| Tremblement | Echelle d’évaluation, analyse spectrale | Chlordécone, pyréthroïdes de type 1, DDT | ||
| Myoclonie, spasmes | Echelle d’évaluation, analyse spectrale | DDT, pyréthroïdes de type 2 | ||
| Sensorielle | ||||
| Audition | Conditionnement discriminant, modification de réflexe | Toluène, triméthylétain | ||
| Toxicité visuelle | Conditionnement discriminant | Méthylmercure | ||
| Toxicité somatosensorielle | Conditionnement discriminant | Acrylamide | ||
| Sensibilité à la douleur | Conditionnement discriminant; batterie d’observation fonctionnelle | Parathion | ||
| Toxicité olfactive | Conditionnement discriminant | 3-Méthylindole méthylbromure | ||
| Apprentissage, mémoire | ||||
| Accoutumance | Réflexe de sursaut | Diisopropylfluorophosphate (DFP) | ||
| Conditionnement classique | Membrane nictitante, aversion du goût conditionné, évitement passif, conditionnement olfactif | Aluminium, carbaryle, triméthylétain, IDPN, triméthylétain (néonatal) | ||
|
Conditionnement opérant ou
instrumental |
Evitement une voie, évitement deux voies, évitement de labyrinthe Y, labyrinthe d’eau Biol, labyrinthe d’eau Morris, labyrinthe de bras radial, appariement différé à l’échantillon, acquisition répétée, apprentissage de discrimination visuelle |
Chlordécone, plomb (néonatal), hypervitaminose
A, styrène, DFP, triméthylétain, DFP, carbaryle, plomb |
||
| Source: EPA, 1993. | ||||
Une fois ces tests effectués, on peut procéder à des évaluations plus complexes, réservées en général aux études de mécanisme plutôt que d’identification du risque. Les méthodes in vitro pour l’identification du risque neurotoxique sont d’une application limitée, car elles ne renseignent aucunement sur les effets au niveau des fonctions complexes, telles que l’apprentissage. Par contre, elles peuvent être très utiles pour définir les cibles de la toxicité et améliorer la précision des études dose-réponse au niveau des cibles (voir OMS, 1986 et EPA, 1993 pour des observations détaillées des principes et des méthodes d’identification des neurotoxiques potentiels).
L’évaluation dose-réponse
Nous avons expliqué que la relation entre la toxicité et la dose peut être établie à partir de données humaines, quand elles existent, ou à partir d’études sur animaux. Aux Etats-Unis, on emploie en général pour les neurotoxiques une approche de type facteur d’incertitude ou de sécurité. Pour cela, on fixe un «niveau sans effet nocif observé» (No Observed Adverse Effect Level (NOAEL)) ou le «niveau du plus faible effet nocif observé» (Lowest Observed Adverse Effect Level (LOAEL)), le résultat obtenu étant ensuite divisé par un facteur d’incertitude ou de sécurité (généralement un multiple de 10), qui permet de tenir compte de l’imperfection des données, de la sensibilité potentielle plus élevée chez l’humain et de la variabilité de la réponse humaine en fonction de l’âge ou d’autres paramètres. Le nombre qui résulte de ce calcul est appelé dose de référence (DRf) ou concentration de référence (CRf). Pour établir le LOAEL ou le NOAEL, on se fonde en général sur l’effet produit à la dose la plus faible chez l’espèce animale et le sexe les plus sensibles. La conversion de la dose animale à l’exposition humaine est effectuée grâce à des méthodes normalisées de dosimétrie interespèces qui tiennent compte des différences de durée de vie et de durée d’exposition.
L’utilisation d’un facteur de sécurité suppose qu’il existe un seuil ou une dose au-dessous desquels aucun effet nocif ne se produit. Il peut s’avérer difficile d’établir des seuils pour des neurotoxiques spécifiques par la voie expérimentale; ces seuils sont basés sur des hypothèses relatives au mécanisme d’action qui peuvent ne pas convenir pour tous les neurotoxiques (Silbergeld, 1990).
L’évaluation de l’exposition
A ce stade, les sources, les voies, les doses et les temps d’exposition à un neurotoxique sont évaluées dans une population humaine, une sous-population ou même chez des individus. Cette information peut être obtenue grâce à des contrôles d’ambiance ou à partir d’échantillons humains, par des estimations basées sur des conditions normalisées d’exposition (telles que les conditions du lieu de travail et les tâches effectuées) ou encore à partir de modèles sur le devenir et la dispersion dans l’environnement (voir EPA, 1992, pour les directives générales relatives aux méthodes d’évaluation de l’exposition). Dans quelques cas limités, on peut recourir aux indicateurs biologiques pour valider les conclusions et les estimations sur l’exposition, bien que les indicateurs utilisables pour les neurotoxiques soient assez peu nombreux.
La caractérisation du risque
Pour caractériser le risque, on doit l’identifier et évaluer la relation dose-réponse et l’exposition. Pour cela, on est appelé à faire des hypothèses sur l’extrapolation des fortes doses aux faibles doses ou de l’animal à l’humain, ainsi que sur l’adéquation des hypothèses de seuil et des facteurs de sécurité.
La toxicologie de la reproduction — Les méthodes d’évaluation du risque
Les risques pour la reproduction peuvent concerner de multiples paramètres fonctionnels et cibles cellulaires chez l’humain et se traduire par des effets au niveau du sujet atteint et de sa descendance. Ces risques peuvent affecter le développement du système reproducteur chez le mâle ou la femelle, les comportements sexuels, la fonction hormonale, l’hypothalamus et l’hypophyse, les gonades et les cellules germinales, la fertilité, la gestation et la durée de la fonction de reproduction (OTA, 1985). De plus, les produits chimiques mutagènes peuvent également affecter la fonction reproductrice en lésant l’intégrité des cellules germinales (Dixon, 1985).
La nature et l’étendue des effets nocifs d’une exposition chimique sur les fonctions de reproduction dans les populations humaines sont encore très peu connues. On dispose d’assez peu d’informations sur la surveillance de paramètres tels que la fertilité de l’homme ou de la femme, l’âge de la ménopause chez la femme, ou la numération spermatique chez l’homme. Pourtant, des hommes et des femmes sont employés dans des branches où ils sont exposés à des produits présentant un danger pour la fonction de reproduction (OTA, 1985).
La présente rubrique met l’accent sur les problèmes spécifiques à l’évaluation du risque des toxiques pour la reproduction, sans revenir sur les aspects communs à l’évaluation des risques touchant à la fois le système reproducteur et le système nerveux. Comme pour les neurotoxiques, la responsabilité en matière de réglementation des produits affectant la fonction de reproduction incombe à l’EPA, l’OSHA, la FDA et le CPSC. Parmi ces organismes, seule l’EPA s’est dotée de lignes directrices permettant l’évaluation du risque pour les fonctions de reproduction. Aux Etats-Unis, l’Etat de Californie a lui aussi élaboré des méthodes pour évaluer le risque toxique sur les fonctions de reproduction, aux termes d’une loi d’Etat, la proposition 65 (Pease et coll., 1991).
Les agents toxiques pour les fonctions reproductrices, comme les neurotoxiques, peuvent affecter l’un des nombreux organes cibles ou sites moléculaires de cette fonction. Leur évaluation est complexe puisqu’il est nécessaire d’évaluer séparément et simultanément trois organismes distincts: le mâle, la femelle et la descendance (Mattison et Thomford, 1989). Alors que l’un des critères essentiels de la fonction reproductrice est la conception d’un enfant sain, la biologie de la reproduction intervient également dans la santé des organismes en développement ou matures indépendamment de leur implication dans la procréation. Par exemple, la perte de la fonction ovulatoire par déplétion naturelle ou ablation chirurgicale des ovaires influe sur la santé des femmes, puisqu’elle entraîne des modifications de la pression sanguine, du métabolisme lipidique et de la physiologie osseuse. Les modifications biochimiques hormonales peuvent être à l’origine d’une plus grande prédisposition au cancer.
L’identification du risque
L’identification d’un risque sur les fonctions de reproduction peut se faire à partir de données humaines ou animales. En général, les données humaines sont assez peu nombreuses, car elles ne peuvent être obtenues qu’au prix d’une surveillance astreignante pour détecter les troubles de la fonction reproductrice, tels que le spermogramme, la fréquence ovulatoire et la longueur du cycle, ou l’âge de la puberté. La détection d’un risque sur la reproduction à partir d’informations sur les taux de fertilité ou de données sur le nombre de grossesses peut être bouleversée par la suppression intentionnelle de fertilité exercée par beaucoup de couples dans le cadre des mesures de planification familiale. La surveillance minutieuse de certaines populations montre que le taux d’échec de la reproduction (avortements) peut être très élevé, lorsqu’on évalue des indicateurs biologiques de début de grossesse (Sweeney et coll., 1988).
Les protocoles d’étude faisant appel aux animaux d’expérience sont largement employés pour identifier les toxiques agissant sur la reproduction. Dans la plupart de ces études, comme celles effectuées aux Etats-Unis par la FDA et l’EPA et, au niveau international, selon les directives de l’OCDE, les effets d’agents suspects sont mis en évidence d’après: la fertilité après exposition du mâle ou de la femelle; l’observation des comportements sexuels au moment de l’accouplement; et l’examen histopathologique des gonades et des glandes sexuelles accessoires, telles que les glandes mammaires (EPA, 1994). Les études de toxicité sur les fonctions de reproduction impliquent souvent l’administration du produit aux animaux sur une ou plusieurs générations afin de déceler les effets sur le processus de la reproduction dans son intégralité et d’étudier les effets sur les organes spécifiques de la reproduction. Il est recommandé de faire porter les études sur plusieurs générations, car elles permettent de détecter des effets induits par une exposition lors du développement du système reproducteur in utero. Un protocole spécial, le protocole d’évaluation de la toxicité sur la reproduction par administration continue (RACB), a été mis au point aux Etats-Unis dans le cadre du Programme national de toxicologie. Ce test fournit des données sur les modifications de l’espacement temporel des parturitions (reflétant la fonction ovulatoire) et sur le nombre et la taille des portées pendant toute la période du test. Quand le test est effectué tout au long de la vie de la femelle, il donne des informations sur les premiers troubles de reproduction. Les mesures sur le sperme peuvent être ajoutées au RACB pour déceler les modifications de la fonction reproductrice chez le mâle. Le test du dominant létal, qui est un test spécial pour détecter la perte de pré- ou postimplantation, contribue à mettre en évidence les effets mutagènes sur la spermatogenèse.
Des tests in vitro ont également été mis au point comme tests de dépistage de la toxicité sur les fonctions de reproduction (et sur le développement) (Heindell et Chapin, 1993). Ces tests, qui sont généralement utilisés en complément des tests in vivo, fournissent davantage d’informations sur la cible et sur le mécanisme des effets observés.
Le tableau 33.16 montre les trois types de paramètres d’évaluation de la toxicité sur les fonctions de reproduction représentatifs du couple ou spécifiques de la femelle ou du mâle. Les paramètres représentatifs du couple incluent ceux qui sont étudiés sur plusieurs générations et sur l’organisme seul. Ils incluent également en général l’évaluation de la portée. A noter que la mesure de la fertilité chez les rongeurs manque généralement de sensibilité, par rapport aux mesures effectuées chez l’humain et que les effets nocifs sur la fonction reproductrice peuvent se produire à de bien plus faibles doses que celles qui affectent la fertilité de manière significative (EPA, 1994). Les paramètres spécifiques du mâle peuvent inclure les tests du dominant létal de même que l’évaluation histopathologique des organes et du sperme, le dosage des hormones et des marqueurs du développement sexuel. La fonctionnalité du sperme peut également être évaluée par des méthodes de fertilisation in vitro pour détecter les propriétés de pénétration et les aptitudes des cellules germinales; ces tests sont précieux parce qu’ils sont directement comparables aux évaluations in vitro conduites dans les centres de fertilité humaine, même s’ils ne fournissent pas par eux-mêmes une information dose-réponse. Les paramètres propres à la femelle incluent, en plus de l’histopathologie des organes et des dosages hormonaux, l’évaluation des suites de la reproduction, dont la lactation et la croissance de la portée.
Tableau 33.16 Paramètres utilisés en toxicologie des fonctions de reproduction
| Paramètres liés au couple | |||
| Etudes multigénérations | Autres paramètres de la reproduction | ||
| Taux et durée d’accouplement (temps de gestation) (1) | Taux d’ovulation | ||
| Taux de gestation (1) | Taux de fécondation | ||
| Taux de délivrance (1) | Perte avant implantation | ||
| Durée de gestation (1) | Nombre d’implantations | ||
| Taille de la portée (totale et vivante) | Perte après implantation (1) | ||
| Nombre de petits vivants et morts (taux de mortalité fœtale)1 | Malformations et modifications internes (1) | ||
| Sexe de la progéniture | Développement structurel et fonctionnel postnatal (1) | ||
| Poids à la naissance (1) | |||
| Poids postnatal (1) | |||
| Survie de la progéniture (1) | |||
| Malformations et modifications externes (1) | |||
| Reproduction de la progéniture (1) |
| Etudes multigénérations | Paramètres spécifiques du mâle | ||
| Poids des organes | Testicules, épididyme, vésicules séminales, prostate, hypophyse | ||
| Examen visuel et histopathologie | Testicules, épididyme, vésicules séminales, prostate, hypophyse | ||
| Evaluation du sperme (1) | Numération spermatique et qualité (morphologie, motilité) | ||
| Taux hormonaux (1) | Hormone lutéinisante, FSH, testostérone, œstrogène, prolactine | ||
| Développement | Descente des testicules (1), séparation préputiale, production de sperme (1), distance ano-génitale, aspect des organes génitaux externes (1) |
| Etudes multigénérations | Paramètres spécifiques de la femelle | ||
| Poids corporel | |||
| Poids des organes | Ovaire, utérus, vagin, hypophyse | ||
| Examen visuel et histopathologie | Ovaire, utérus, vagin, hypophyse, oviducte, glande mammaire | ||
| Normalité du cycle œstral (menstruel) (1) | Cytologie du frottis vaginal | ||
| Taux hormonaux (1) | LH, FSH, œstrogène, progestérone, prolactine | ||
| Lactation (1) | Croissance de la progéniture | ||
| Développement | Normalité des organes génitaux externes1, ouverture vaginale, cytologie du frottis vaginal, début du fonctionnement de l’œstrus (menstruation) (1) | ||
| Sénescence (ménopause) (1) | Cytologie du frottis vaginal, histologie ovarienne | ||
|
(1) Paramètres pouvant
être obtenus de manière relativement non invasive chez
l’humain. Source: EPA, 1994. |
|||
Aux Etats-Unis, l’identification du risque se termine par une évaluation qualitative des données sur la toxicité qui permet de classer les produits chimiques selon qu’ils présentent ou non une preuve suffisante de risque (EPA, 1994). Par preuve «suffisante», on entend des données épidémiologiques fournissant des arguments convaincants de la relation causale (ou de son absence), basés sur des études cas-témoins ou de cohortes, ou des séries de cas bien étayés. Des données suffisantes sur les animaux peuvent être couplées à des données limitées chez l’humain pour confirmer l’existence d’un risque sur la reproduction: pour être suffisantes, les études expérimentales doivent en général appliquer les directives de l’EPA sur deux générations et comporter un minimum de données démontrant un effet nocif sur la fonction reproductrice dans une étude bien conduite sur une espèce appropriée. Des données humaines limitées peuvent être disponibles ou non; elles ne sont pas nécessaires aux fins de l’identification du risque. Pour exclure un risque potentiel sur la reproduction, les données animales doivent inclure un ensemble de paramètres établi à partir de plusieurs études montrant l’absence d’effet nocif sur la reproduction aux doses minimales toxiques pour l’animal (EPA, 1994).
L’évaluation dose-réponse
Comme dans le cas de l’évaluation des agents neurotoxiques, la démonstration d’effets liés à la dose constitue une partie importante de l’évaluation du risque pour les toxiques de la reproduction. Les analyses dose-réponse achoppent sur deux difficultés: la toxicocinétique complexe lors de la gestation, et l’importance de distinguer la toxicité qui affecte véritablement la reproduction de la toxicité générale sur l’organisme. Les animaux affaiblis, ou ceux présentant une toxicité non spécifique notable (une perte de poids par exemple) peuvent ne pas ovuler ou s’accoupler. Une toxicité maternelle peut affecter la viabilité de la gestation ou la possibilité de lactation. Ces effets, bien que révélateurs d’une toxicité, ne sont pas spécifiques de la reproduction (Kimmel et coll., 1986). L’évaluation de la relation dose-réponse pour un paramètre spécifique, tel que la fertilité, doit s’effectuer dans le cadre d’une étude générale de la reproduction et du développement. Les relations dose-réponse pour différents effets peuvent être individuellement significatives, mais interférer entre elles. Ainsi, des agents qui réduisent la taille de la portée peuvent ne pas avoir d’effet sur le poids de celle-ci en raison d’une faible interférence sur la nutrition intra-utérine.
L’évaluation de l’exposition
Le moment et la durée des expositions sont des facteurs qui revêtent une grande importance lorsqu’on se propose d’évaluer la toxicité sur la reproduction. Selon le processus biologique en cause, les mesures cumulatives de l’exposition peuvent ne pas être suffisamment précises. On sait que l’exposition peut avoir des conséquences variables aussi bien chez l’humain que chez l’animal selon le stade de développement auquel elle se produit chez le mâle et chez la femelle (Gray et coll., 1988). Les conséquences d’un effet toxique au niveau de la spermatogenèse ou de l’ovulation dépendent également du moment où elles se produisent. Les effets sur la spermatogenèse peuvent être réversibles si l’exposition cesse, alors que la toxicité sur l’ovocyte n’est pas réversible puisque le nombre de cellules germinales utilisables pour l’ovulation est fixe (Mattison et Thomford, 1989).
La caractérisation du risque
Comme pour les neurotoxiques, on suppose qu’il existe de façon générale un seuil pour les toxiques de la reproduction. Cependant, l’action des agents mutagènes sur les cellules germinales peut être considérée comme une exception à cette hypothèse générale. Pour les autres paramètres, on calcule une DRf (dose de référence) ou une CRf (concentration de référence) comme pour les neurotoxiques en déterminant le NOAEL ou le LOAEL et en appliquant un facteur de sécurité. L’effet utilisé pour établir le NOAEL ou le LOAEL est le paramètre le plus sensible chez l’espèce mammifère la plus appropriée et la plus sensible (EPA, 1994). Le facteur de sécurité prend en compte les variations interespèces et intraespèce, la possibilité de définir un véritable NOAEL ainsi que la sensibilité du paramètre détecté.
La caractérisation du risque devrait également s’intéresser à des groupes spécifiques de population soumis au risque, en tenant notamment compte des différences mâle-femelle, de l’état de la gestation et de l’âge. On devra prendre en considération les sujets particulièrement sensibles, comme les femmes allaitant, celles dont le nombre d’ovocytes est réduit, les hommes à faible numération spermatique, ou encore les adolescents prépubères.
LES APPROCHES DE L’IDENTIFICATION DU RISQUE: LE CIRC
Depuis 1971, le Centre international de recherche sur le cancer (CIRC) publie, dans le cadre de son programme d’identification du risque cancérogène chez l’être humain, une série de monographies sous le titre Monographs on the Evaluation of Carcinogenic Risks to Humans (Monographies du CIRC sur l’évaluation des risques de cancérogénicité pour l’homme). A ce jour, 73 volumes ont paru ou sont sous presse et 833 agents ou circonstances d’exposition ont fait l’objet d’une étude de cancérogénicité (voir annexe).
Ces évaluations qualitatives du risque cancérogène chez l’humain correspondent à la phase d’identification dans le schéma généralement admis d’évaluation du risque qui comprend, outre l’identification du risque à proprement parler, l’évaluation de la relation dose-réponse (avec une extrapolation à des valeurs pour lesquelles on ne dispose pas de données), l’évaluation de l’exposition et la caractérisation du risque en question.
Le programme du CIRC a pour but de procéder — avec l’aide de groupes de travail composés d’experts internationaux — à l’examen critique et à l’évaluation des données concernant le pouvoir cancérogène d’agents (produits chimiques, groupes de produits chimiques, mélanges, facteurs physiques ou biologiques) ou de circonstances d’exposition (expositions professionnelles, habitudes culturelles), puis de les publier. Les groupes de travail préparent des monographies sur les agents individuels ou les expositions et chaque volume est publié et diffusé le plus largement possible. Chaque monographie contient une rubrique sur les propriétés physico-chimiques de l’agent, les méthodes d’analyse, le mode de production, la quantité produite, l’utilisation, les conditions d’exposition et l’exposition humaine, et des résumés de cas isolés et d’études épidémiologiques de cancer humain. On y trouve également des résumés des tests de cancérogenèse expérimentale, une brève description des autres données biologiques importantes, telles que la toxicité et les effets génétiques, qui peuvent orienter sur le mécanisme d’action et, enfin, une évaluation globale du pouvoir cancérogène. La première partie de ce schéma général peut être adaptée lorsqu’il s’agit d’agents autres que des produits chimiques ou de mélanges de produits chimiques.
Les principes directeurs de l’évaluation des agents cancérogènes, qui ont été arrêtés par divers groupes d’experts spéciaux, figurent dans le préambule des monographies (CIRC, 1994a).
Les outils d’identification qualitative du risque (danger) cancérogène
Les données obtenues lors d’études réalisées chez des sujets exposés, lors d’expériences sur des animaux de laboratoire ou encore à l’occasion d’études sur l’exposition, le métabolisme, la toxicité et les effets génétiques chez l’humain et les animaux sont dépouillées, après quoi des corrélations sont établies.
L’étude du cancer chez l’humain
Trois types d’études épidémiologiques contribuent à l’évaluation de la cancérogénicité pour l’humain: les études de cohortes, les études cas-témoins et les études de corrélation (ou écologiques). A ces trois types d’études peut s’ajouter l’examen de cas isolés de cancer.
Les études de cohortes et les études cas-témoins associent les différentes expositions étudiées à l’apparition de cancer chez les sujets et donnent une estimation du risque relatif (rapport entre l’incidence ou la mortalité chez les personnes exposées et l’incidence ou la mortalité chez les personnes non exposées) comme principale mesure d’association.
Dans les études de corrélation, les unités d’investigation sont le plus souvent des populations entières (comme par exemple dans des secteurs géographiques particuliers) et la fréquence des cancers est associée à une mesure globale de l’exposition de la population à l’agent, au mélange ou à la circonstance d’exposition étudiés. Comme l’exposition individuelle n’est pas connue, un rapport de cause à effet est cependant moins facile à prouver à partir d’études de corrélation qu’à partir d’études de cohortes ou d’études cas-témoins. Les rapports de cas isolés se basent généralement sur un soupçon, fondé sur l’expérience clinique, de ce que la coïncidence de deux événements — à savoir une exposition particulière et la survenue d’un cancer — a été plus fréquente que ce que l’on aurait pu attendre du seul fait du hasard. Les incertitudes entourant l’interprétation des rapports de cas et des études de corrélation les rendent, sauf exception, insuffisants pour constituer la seule base permettant de conclure à un rapport causal.
Il est nécessaire de prendre en compte le rôle possible de biais et de facteurs de confusion dans l’interprétation des études épidémiologiques. Par «biais», on entend l’intervention, dans le protocole d’une étude ou son déroulement, de facteurs qui mèneraient de façon erronée à surestimer ou à sous-estimer l’association entre la maladie et un agent, un mélange ou une circonstance d’exposition. Par «confusion», on entend une situation dans laquelle la relation avec la maladie apparaît plus étroite ou moins étroite qu’elle n’est réellement en raison d’une association entre le facteur causal apparent et un autre facteur associé à une augmentation ou à une diminution de l’incidence de la maladie.
Dans l’évaluation des études épidémiologiques, une association franche (à savoir un risque relatif élevé) est un meilleur indicateur de causalité qu’une association lâche, bien que l’on sache qu’un risque relatif faible n’implique pas nécessairement une absence de causalité et qu’il peut être important si la maladie est courante. Les associations répétées, dans plusieurs études de protocole identique ou utilisant différentes méthodes épidémiologiques, ou encore menées dans différents contextes d’exposition, ont plus de chance de mettre en évidence une relation de cause à effet que des observations isolées tirées d’études uniques. Si le risque de la maladie en question croît avec le degré d’exposition, on considère qu’il y a une forte indication de causalité, bien que l’absence d’une réponse proportionnelle ne prouve pas nécessairement l’absence d’une relation de causalité. La démonstration d’une diminution du risque après l’arrêt ou la diminution de l’exposition des individus ou des populations entières est également en faveur d’une interprétation de causalité des résultats.
Lorsque plusieurs études épidémiologiques fournissent peu ou pas d’indications d’une association entre une exposition et un cancer, on peut en déduire que, dans l’ensemble, elles donnent une indication d’absence de cancérogénicité. Il faut que la possibilité que le biais, la confusion ou la mauvaise classification de l’exposition ou de son effet puisse expliquer les résultats observés soit examinée et exclue avec une certitude raisonnable. Il est important de noter qu’une indication d’absence de pouvoir cancérogène obtenue de cette façon à partir de plusieurs études épidémiologiques ne peut s’appliquer qu’au(x) type(s) de cancer étudié(s) et aux niveaux de doses et aux intervalles entre la première exposition et l’observation de la maladie semblables ou inférieurs à ceux observés dans toutes les études. L’expérience avec le cancer humain montre que, dans certains cas, la période allant de la première exposition au développement d’un cancer clinique est rarement inférieure à vingt ans; les périodes de latence de beaucoup inférieures à trente ans ne peuvent pas constituer une indication d’une absence de cancérogénicité.
Les données relatives à la cancérogénicité dérivées d’études chez l’humain sont classées selon les catégories suivantes:
Indications de cancérogénicité suffisantes: une relation de cause à effet a été établie entre l’exposition à l’agent, au mélange ou aux circonstances d’exposition examinés et le cancer chez l’humain. Une relation positive a été mise en évidence entre l’exposition et la survenue de cancers dans le cadre d’études où les effets du hasard, de biais ou de facteurs de confusion ont pu être exclus avec suffisamment de certitude.
Indications de cancérogénicité limitées: une association positive a été établie entre l’exposition à l’agent, au mélange ou aux circonstances d’exposition considérés et la survenue de cancers. Une interprétation causale de cette association est crédible, mais il n’a pas été possible d’exclure avec suffisamment de certitude que le hasard, un biais ou un facteur de confusion aient pu jouer un rôle.
Indications de cancérogénicité insuffisantes: les études réalisées ne sont pas d’une qualité, d’une concordance ou d’une puissance statistique suffisantes pour permettre de conclure à l’existence ou non d’une relation de cause à effet, ou bien on ne dispose d’aucune donnée sur le cancer chez l’humain.
Indications d’une absence de cancérogénicité: on dispose de plusieurs études suffisantes, couvrant la totalité des niveaux d’exposition connus pour être rencontrés chez l’humain et dont les résultats, concordants, ne font pas ressortir d’association positive entre l’exposition à l’agent, au mélange ou aux circonstances d’exposition considérés et le cancer étudié — et ce, quel que soit le niveau d’exposition examiné. Une conclusion de ce type ne peut s’appliquer qu’aux localisations tumorales, aux conditions et niveaux d’exposition et à la durée d’observation pris en considération dans les études dont on dispose.
La faisabilité de l’évaluation du risque cancérogène présenté par un mélange, un processus, une activité professionnelle ou industrielle à partir d’études épidémiologiques dépend du moment et du lieu. L’exposition, le processus ou l’activité spécifiques considérés comme probablement responsables d’un risque excessif doivent être recherchés et l’évaluation doit en être effectuée de la manière la plus précise possible. La longue période de latence des cancers humains complique l’interprétation des études épidémiologiques. Autre difficulté: le fait que l’humain soit exposé simultanément à plusieurs produits chimiques qui, par leurs interactions, peuvent soit augmenter le risque de néoplasie, soit le diminuer.
Les études du cancer chez l’animal de laboratoire
Il y a une cinquantaine d’années environ que l’on a commencé à faire des études consistant à exposer des animaux de laboratoire (généralement souris et rats) à des cancérogènes potentiels pour donner une orientation scientifique à l’étude de la cancérogenèse chimique et pallier les inconvénients de l’utilisation exclusive des données épidémiologiques humaines. Dans les monographies du CIRC, les données relatives à la cancérogénicité pour l’animal de laboratoire sont classées selon les catégories suivantes:
Indications de cancérogénicité suffisantes: une relation de cause à effet a été établie entre l’agent ou le mélange examiné et une incidence accrue de néoplasmes malins ou d’une combinaison appropriée de néoplasmes bénins et malins: a) chez deux espèces animales ou plus; ou b) dans le cadre de deux études distinctes ou plus, portant sur une même espèce, effectuées à des moments différents, ou dans des laboratoires différents, ou selon des protocoles différents. Exceptionnellement, une seule étude portant sur une seule espèce peut être considérée comme apportant des indications suffisantes de cancérogénicité lorsqu’une proportion inhabituelle de néoplasmes malins a été observée — tant du point de vue de leur incidence que de leur localisation, du type de tumeur ou de l’âge auquel ils apparaissent.
Indications de cancérogénicité limitées: les données dont on dispose laissent penser qu’il existe un effet cancérogène, mais elles sont limitées et ne permettent pas une évaluation définitive parce que: a) les indications de cancérogénicité se limitent à une seule expérience; ou b) des questions restent en suspens en ce qui concerne la justesse du protocole, de la conduite ou de l’interprétation de l’étude; ou c) l’agent ou le mélange considéré fait augmenter seulement l’incidence des néoplasmes bénins ou des lésions dont le potentiel néoplasique est incertain, ou encore des tumeurs dont la fréquence peut être naturellement élevée chez certaines souches.
Indications de cancérogénicité insuffisantes: les études ne peuvent être interprétées comme prouvant la présence ou l’absence d’un effet cancérogène, parce qu’elles présentent d’importantes faiblesses d’ordre qualitatif ou quantitatif, ou qu’on ne dispose pas de données sur le cancer chez l’animal de laboratoire.
Indications d’une absence de cancérogénicité: on dispose d’un nombre suffisant d’études, portant sur deux espèces au moins, qui montrent que, dans les limites des expériences réalisées, l’agent ou le mélange n’est pas cancérogène. Lorsque les renseignements obtenus suggèrent une absence de cancérogénicité, cette conclusion ne peut s’appliquer qu’aux espèces, aux localisations tumorales et aux niveaux d’exposition étudiés.
Les autres données pertinentes pour une évaluation de la cancérogénicité et de ses mécanismes
Les données sur les effets biologiques chez l’humain qui sont considérées comme utiles sont résumées. Il peut s’agir de données d’ordre toxicologique, pharmacocinétique et métabolique et d’indices de liaisons avec l’ADN, de la persistance de lésions de l’ADN ou d’altérations génétiques chez les sujets exposés. Les données toxicologiques (comme celles sur la cytotoxicité et la régénération, les liaisons aux récepteurs et les effets hormonaux et immunologiques) et celles qui concernent la pharmacocinétique et le métabolisme chez l’animal de laboratoire sont résumées lorsqu’on considère qu’elles jouent un rôle dans l’éventuel mécanisme de l’action cancérogène de l’agent. Les résultats des tests concernant les effets génétiques et apparentés sont récapitulés pour les mammifères, dont l’humain, les cellules de mammifères en culture et les systèmes cellulaires non mammaliens. Les relations structure-activité sont mentionnées lorsqu’elles présentent un intérêt particulier.
Pour l’évaluation de l’agent, du mélange ou de la circonstance d’exposition, toutes les données disponibles portant sur le mécanisme de la cancérogenèse, provenant d’études chez l’humain ou l’animal de laboratoire ou de tests tissulaires et cellulaires, sont récapitulées dans une ou plusieurs des catégories ci-après:
• indications de génotoxicité (à savoir modification de la structure du gène); par exemple, la relation structure-activité, la formation d’adduits, la mutagenèse (effet sur des gènes particuliers), la mutation chromosomique/l’aneuploïdie, etc.; • indications de l’existence d’effets sur l’expression des gènes en cause (à savoir modifications fonctionnelles au niveau intracellulaire): par exemple, altérations de la structure ou de la quantité produite d’un proto-oncogène ou d’un gène tumoro-suppresseur, altérations de l’activation/inactivation métabolique/réparation de l’ADN, etc.; • indications de l’existence d’effets spécifiques sur le comportement cellulaire (à savoir modifications morphologiques ou comportementales au niveau des cellules ou des tissus): par exemple, induction de mitogenèse, prolifération de cellules de compensation, prénéoplasie et hyperplasie, survie de cellules précancéreuses ou cancéreuses (immortalisation, immunosuppression), effets sur le pouvoir métastasique, etc.; • indications de l’existence d’une relation dose-durée dans les effets cancérogènes et dans les interactions entre les agents en cause: par exemple, effet précoce ou tardif déduit des études épidémiologiques; initiation, promotion, progression ou conversion maligne, définies dans les expériences de cancérogénicité chez l’animal; toxicocinétique, etc.
Ces indications ne s’excluent pas les unes les autres, et un agent peut appartenir à plusieurs d’entre elles. C’est ainsi que l’on pourrait répertorier l’action d’un agent sur l’expression de gènes spécifiques à la fois dans la première et dans la seconde catégorie, même si l’on sait de façon assez certaine que ces effets résultent d’une toxicité génétique.
Les évaluations globales
Enfin, tous les éléments d’appréciation sont examinés dans leur ensemble, afin d’arriver à une évaluation globale de la cancérogénicité pour l’humain de l’agent, du mélange ou des circonstances d’exposition considérés. En outre, lorsque des données complémentaires incitent à penser que d’autres produits apparentés, pour lesquels on ne dispose pas d’indications directes de leur capacité d’induire des cancers chez l’humain ou chez l’animal de laboratoire, sont peut-être aussi cancérogènes, on ajoute au compte rendu de l’évaluation un exposé des raisons sur lesquelles se fonde cette conclusion.
L’agent, le mélange ou les circonstances d’exposition sont décrits au moyen des termes désignant l’une des trois catégories ci-après, et l’appartenance à l’un des groupes est établie. Le classement d’un agent, d’un mélange ou de circonstances d’exposition est affaire de jugement scientifique et s’appuie sur le caractère plus ou moins probant des éléments d’appréciation tirés d’études sur l’humain ou l’animal de laboratoire et d’autres informations pertinentes.
Groupe 1
L’agent (ou le mélange) est cancérogène pour l’humain. Les circonstances d’exposition donnent lieu à des expositions qui sont cancérogènes pour l’humain.
Cette catégorie n’est utilisée que lorsqu’on dispose d’indications suffisantes de cancérogénicité chez l’être humain. Exceptionnellement, un agent (mélange) peut être placé dans cette catégorie lorsque les indications de cancérogénicité pour l’humain ne sont pas tout à fait suffisantes, mais qu’il existe des indications suffisantes de sa cancérogénicité chez l’animal de laboratoire et de fortes présomptions que l’agent (mélange) agit suivant un mécanisme de cancérogénicité reconnu.
Groupe 2
Cette catégorie comporte les agents, mélanges et circonstances d’exposition pour lesquels, au maximum, on a obtenu des indications de cancérogénicité chez l’humain presque suffisantes et, au minimum, on ne dispose d’aucune donnée concernant l’humain, mais on détient des indications suffisantes de cancérogénicité pour l’animal de laboratoire. Lesdits agents, mélanges et circonstances d’exposition sont classés soit dans le groupe 2A (probablement cancérogènes pour l’humain), soit dans le groupe 2B (peut-être cancérogènes pour l’humain) sur la base d’indications épidémiologiques et expérimentales de cancérogénicité et autres renseignements pertinents.
Groupe 2A. L’agent (ou le mélange) est probablement cancérogène pour l’humain. Les circonstances d’exposition donnent lieu à des expositions qui sont probablement cancérogènes pour l’humain. On fait appel à cette catégorie lorsqu’on dispose d’indications limitées de cancérogénicité chez l’être humain et d’indications suffisantes de cancérogénicité chez l’animal de laboratoire. Dans certains cas, un agent (mélange) peut être classé dans cette catégorie lorsqu’on dispose d’indications insuffisantes de cancérogénicité pour l’humain et d’indications suffisantes de cancérogénicité pour l’animal de laboratoire, et de fortes présomptions que la cancérogenèse s’effectue par un mécanisme qui fonctionne également chez l’humain. Exceptionnellement, un agent, un mélange ou une circonstance d’exposition peuvent être classés dans cette catégorie si l’on ne dispose que d’indications limitées de cancérogénicité pour l’humain.
Groupe 2B. L’agent (ou le mélange) est peut-être cancérogène pour l’humain. Les circonstances d’exposition à cet agent donnent lieu à des expositions qui sont peut-être cancérogènes pour l’humain. Cette catégorie est employée lorsqu’on dispose d’indications limitées de cancérogénicité chez l’humain et d’indications insuffisantes de cancérogénicité chez l’animal de laboratoire. On peut aussi y faire appel lorsqu’on dispose d’indications insuffisantes de cancérogénicité pour l’humain, mais d’indications suffisantes pour l’animal de laboratoire. Dans certains cas, on peut classer dans ce groupe un agent, un mélange ou des circonstances d’exposition pour lesquels on a des indications insuffisantes d’une action cancérogène chez l’humain, mais pour lesquels on dispose d’indications limitées de cancérogénicité chez l’animal de laboratoire, corroborées par d’autres données pertinentes.
Groupe 3
L’agent (ou le mélange ou les circonstances d’exposition) ne peut pas être classé quant à sa cancérogénicité pour l’humain. Cette catégorie comprend essentiellement les agents, les mélanges et les circonstances d’exposition pour lesquels les indications de cancérogénicité sont insuffisantes chez l’humain et insuffisantes ou limitées chez l’animal de laboratoire.
Exceptionnellement, les agents (ou mélanges) pour lesquels les indications de cancérogénicité sont insuffisantes chez l’humain, mais suffisantes chez l’animal de laboratoire, peuvent être classés dans cette catégorie lorsqu’il existe de fortes présomptions que le mécanisme de cancérogénicité chez l’animal de laboratoire ne fonctionne pas chez l’humain.
Groupe 4
L’agent (ou le mélange) n’est probablement pas cancérogène pour l’humain. Relèvent de cette catégorie les agents et mélanges pour lesquels on dispose d’indications suggérant une absence de cancérogénicité chez l’humain ainsi que chez l’animal de laboratoire. Dans certains cas, peuvent être classés dans ce groupe des agents ou des mélanges pour lesquels les indications de cancérogénicité pour l’humain sont insuffisants, mais pour lesquels on dispose d’indications suggérant une absence de cancérogénicité chez l’animal de laboratoire, invariablement et fortement corroborées par une large gamme d’autres données pertinentes.
Les systèmes de classement existants sont encore imparfaits et ne permettent pas de rendre compte de la complexité de la biologie. Ils n’en demeurent pas moins des principes directeurs utiles qui peuvent être modifiés au fur et à mesure que nos connaissances en cancérogenèse progressent. Dans ce classement par catégorie, il est essentiel de faire confiance aux jugements scientifiques établis par les groupes d’experts.
Les résultats du programme
A ce jour on l’a vu, 73 monographies du CIRC ont été publiées ou sont sous presse et 833 agents ou circonstances d’exposition ont été étudiés quant à leur pouvoir cancérogène. Soixante-quinze agents ou expositions ont été classés comme cancérogènes pour l’humain (groupe 1), 59 comme probablement cancérogènes pour l’humain (groupe 2A), 227 comme étant peut-être cancérogènes pour l’humain (groupe 2B) et un comme n’étant probablement pas cancérogène pour l’humain (groupe 4). Pour 471 produits ou expositions, les données épidémiologiques et expérimentales disponibles ne permettent pas d’évaluer leur pouvoir cancérogène chez l’humain (groupe 3).
L’importance des données sur le mécanisme d’action
La modification du préambule, éditée pour la première fois dans le volume 54 des monographies susmentionnées, donne la possibilité de placer dans le groupe 1 un produit dont le pouvoir cancérogène n’est pas suffisamment prouvé du point de vue épidémiologique, alors qu’on dispose d’indications suffisantes de sa cancérogénicité pour l’animal de laboratoire et qu’on le soupçonne fortement d’agir chez l’humain selon un mécanisme en rapport avec la cancérogenèse. Inversement, un agent pour lequel on dispose d’indications insuffisantes de sa cancérogénicité chez l’humain et d’indications suffisantes de sa cancérogénicité chez l’animal de laboratoire, associées à de fortes présomptions que le mécanisme de cancérogenèse ne joue pas chez l’humain, peut être placé dans le groupe 3 au lieu du groupe 2B — peut-être cancérogène pour l’humain — dans lequel il aurait dû normalement être rangé.
L’utilisation des informations concernant le mécanisme d’action a fait l’objet de discussions à l’occasion de trois cas récents: alors qu’on admet généralement que le rayonnement solaire est cancérogène pour l’humain (groupe 1), les études épidémiologiques sur le rôle des rayonnements UVA et UVB des lampes solaires n’apportent qu’une preuve limitée de ce pouvoir cancérogène chez l’humain. Des substitutions spéciales de paires de bases (GCÒTT) ont été observées au niveau des gènes suppresseurs de tumeur p53 dans les tumeurs épithéliales à des sites exposés au soleil chez l’humain. Bien que les rayonnements UV puissent induire des transitions similaires dans certains systèmes expérimentaux et que les UVB, UVA et UVC soient cancérogènes chez l’animal de laboratoire, les données disponibles sur leur mécanisme d’action n’ont pas été considérées comme étant suffisamment probantes pour permettre au groupe de travail de classer les UVB, UVA et UVC dans un groupe supérieur au groupe 2A (CIRC, 1992). Dans une étude publiée après la réunion du groupe de travail (Kress et coll., 1992), des transitions CCÒTT au niveau du gène p53 ont été mises en évidence dans les tumeurs cutanées induites par les UVB chez la souris, ce qui donne à penser que les UVB devraient également être classés comme cancérogènes pour l’humain (groupe 1).
Le second cas où on a envisagé de placer un agent dans le groupe 1 en l’absence de preuve épidémiologique suffisante est celui du 4,4’-méthylène-bis(2-chloroaniline) (MOCA). Le MOCA est cancérogène chez le chien et les rongeurs et a un pouvoir génotoxique significatif. Il se lie à l’ADN par réaction avec le N-hydroxy MOCA et les adduits formés dans les tissus cibles chez l’animal ont été retrouvés également au niveau des cellules urothéliales d’un petit nombre de personnes exposées. Après de longues discussions sur la possibilité d’un reclassement, le groupe de travail a finalement décidé de ranger le produit dans le groupe 2A, probablement cancérogène pour l’humain (CIRC, 1993).
Troisième et dernier exemple, celui de l’oxyde d’éthylène (CIRC, 1994b). Les études épidémiologiques dont on disposait fournissaient des indications limitées de sa cancérogénicité pour l’humain, les études chez l’animal ayant apporté des indications suffisantes de son pouvoir cancérogène. Au vu des autres données pertinentes, l’oxyde d’éthylène a été classé comme cancérogène chez l’humain (groupe 1) pour les raisons suivantes: 1) il induit une augmentation sensible, persistante et dose-dépendante de la fréquence des aberrations chromosomiques et des échanges de chromatides sœurs dans les lymphocytes périphériques, et de micronoyaux dans les cellules de la moelle osseuse des travailleurs exposés; 2) il est associé à des tumeurs malignes du système lymphatique et hématopoïétique chez l’humain et chez l’animal de laboratoire; 3) il induit une augmentation dose-dépendante de la fréquence des adduits à l’hémoglobine chez les personnes exposées et des augmentations, dose-dépendantes elles aussi, du nombre d’adduits à l’ADN et à l’hémoglobine chez les rongeurs exposés; 4) il induit des mutations géniques et des translocations héréditaires dans les cellules germinales de rongeurs exposés; et 5) c’est un mutagène et un clastogène puissant à tous les niveaux phylogéniques. Pour toutes ces raisons, l’oxyde d’éthylène a donc été classé dans la catégorie des agents cancérogènes pour l’homme (groupe 1).
Le préambule précité donne la possibilité de classer un agent dans le groupe 3 (au lieu du groupe 2B où il devrait être normalement rangé). Aucun groupe de travail ne s’est prévalu de cette possibilité lorsqu’il existait à la fois des indications suffisantes de cancérogénicité d’un agent pour l’animal de laboratoire et une forte présomption que le mécanisme d’action responsable chez l’animal ne pouvait se produire chez l’humain. Une telle possibilité aurait pu être envisagée pour le d-limonène si on avait eu des indications suffisantes de sa cancérogénicité chez l’animal, puisqu’on dispose de données donnant à penser que les tumeurs rénales observées chez le rat mâle apparaissent liées à la production d’α2-microglobuline non synthétisée.
Parmi les nombreux produits chimiques classés comme prioritaires par un groupe de travail spécial en décembre 1993, on a mis en évidence des mécanismes d’action communs supposés intrinsèques ou identifié certaines classes de produits sur la base de leurs propriétés biologiques. Le groupe de travail a recommandé, qu’avant de procéder à l’évaluation de produits tels que les proliférateurs de peroxysomes, les fibres, les poussières et les agents thyrostatiques dans le programme des monographies, il convenait de créer des groupes spéciaux qui seraient chargés de dresser un bilan des connaissances sur les mécanismes d’action particuliers de ces agents.
| Algérie mon beau pays | |