
LES MÉCANISMES DE LA TOXICITÉ
INTRODUCTION ET CONCEPTS
La toxicologie mécanistique est l’étude du mécanisme par lequel les agents chimiques ou physiques réagissent avec les organismes vivants pour provoquer une réaction toxique. La connaissance du mécanisme toxique d’une substance améliore les possibilités de prévention et permet de concevoir des produits chimiques mieux tolérés. Elle constitue la base du traitement lors d’une surexposition, permet souvent d’éviter toute surexposition et garantit une meilleure compréhension des mécanismes biologiques fondamentaux. Dans la présente Encyclopédie, nous privilégions les expériences sur les animaux pour prédire les phénomènes toxiques chez l’humain. Les différents champs de la toxicologie — toxicologie mécanistique, descriptive, réglementaire, légale et environnementale (Klaassen, Amdur et Doull, 1991) — s’enrichissent grâce à la compréhension des mécanismes toxiques fondamentaux.
L’intérêt de la compréhension des mécanismes de toxicité
Comprendre le mécanisme du pouvoir toxique d’une substance permet d’améliorer les connaissances dans les différents domaines de la toxicologie. La connaissance des mécanismes d’action aide le législateur institutionnel à établir des limites de sécurité légales pour l’exposition humaine. Elle aide les toxicologues à recommander les moyens d’action nécessaires en vue d’assainir ou de réhabiliter les sites contaminés. Elle permet aussi, en se fondant sur les propriétés physico-chimiques d’une substance ou d’un mélange de substances, de choisir le type d’équipement de protection adapté aux besoins. Elle est également utile pour décider de la thérapie qui convient et pour développer de nouveaux médicaments permettant de traiter les pathologies humaines. Le mécanisme de toxicité permet souvent au toxicologue médico-légal de comprendre la façon dont un agent physique ou chimique peut causer le décès du sujet ou le rendre invalide.
Une fois le mécanisme de toxicité connu, la toxicologie descriptive permet de prévoir les effets toxiques des produits chimiques en question. Précisons, cependant, que l’absence d’information sur le mécanisme d’action ne devrait en aucun cas dissuader les professionnels de la santé de prendre les mesures de protection sanitaire qui s’imposent. Des décisions réfléchies sont arrêtées à partir de données chez l’animal et d’observations humaines pour établir des niveaux d’exposition sans danger. Traditionnellement, on s’assure une marge de sécurité en utilisant la «concentration sans effet nocif» ou la «concentration correspondant au plus faible effet nocif» observée dans des études sur des animaux de laboratoire (études par administrations répétées) et en divisant cette concentration par un facteur de 100 pour une exposition professionnelle ou de 1 000 pour les autres expositions humaines d’origine environnementale. Cette manière de procéder a de toute évidence porté ses fruits si l’on en croit le peu d’effets nocifs observés chez les travailleurs exposés à des concentrations de produits chimiques ne dépassant pas les valeurs limites établies. De plus, l’espérance de vie humaine continue d’augmenter, tout comme la qualité de vie. Dans l’ensemble, l’utilisation des données de la toxicologie a conduit à un contrôle efficace, qu’il soit réglementaire ou spontané. Le développement de la connaissance des mécanismes toxiques permettra d’accroître le caractère prévisionnel des modèles de risque actuels et d’améliorer sans cesse la prévention.
Complexe, la compréhension des mécanismes environnementaux suppose la connaissance de l’homéostasie (équilibre) des écosystèmes et des conditions entraînant la rupture de cet équilibre. Bien que ce sujet ne soit pas traité dans le présent article, il va de soi que les scientifiques seraient mieux en mesure de prendre des décisions judicieuses dans le domaine du traitement des déchets municipaux ou industriels s’ils comprenaient mieux les mécanismes toxiques et leurs conséquences dans un écosystème. La gestion des déchets, domaine de recherche en pleine expansion à l’heure actuelle, continuera d’être très important à l’avenir.
Les techniques d’étude des mécanismes de toxicité
La majorité des études mécanistiques commence par une étude toxicologique descriptive chez l’animal ou par des observations cliniques chez l’humain. Idéalement, les études animales devraient comporter des observations cliniques et comportementales minutieuses, un examen biochimique attentif des paramètres sanguins ou urinaires pour rechercher des signes de dysfonctionnement des principaux systèmes biologiques de l’organisme ainsi qu’une étude histologique post mortem de tous les organes en vue de mettre en évidence des lésions (voir les tests recommandés par l’OCDE; les directives de la CE sur l’évaluation chimique; les directives de l’Agence américaine de protection de l’environnement (EPA); la réglementation japonaise sur les substances chimiques). On peut dire que cela correspondrait à un examen médical approfondi qui prendrait deux à trois jours en milieu hospitalier (à l’exception des examens post mortem).
La compréhension des mécanismes de toxicité repose sur l’art et la science de l’observation, la créativité dans la sélection de techniques pour valider les diverses hypothèses et l’intégration innovatrice des signes et des symptômes dans une relation de causalité. Lorsqu’on fait une étude mécanistique, on commence par étudier l’exposition à une substance, la distribution puis son devenir dans l’organisme (pharmacocinétique) en fonction du temps, avant de mettre en évidence l’effet toxique qui en résulte au niveau d’un système et en fonction de la dose. Les diverses substances peuvent entraîner des effets toxiques à différents niveaux du système biologique.
L’exposition
Dans les études mécanistiques, la voie d’exposition est généralement la même que lors de l’exposition humaine. Cette voie est importante car, en dehors des effets systémiques, on peut observer des effets locaux au niveau du site d’exposition, une fois que le produit chimique est passé dans le sang et s’est distribué dans l’organisme. Un exemple simple, mais convaincant, d’un effet local est l’irritation et, éventuellement, la corrosion cutanée après application de solutions de bases ou d’acides forts utilisées pour le nettoyage des surfaces dures. De même, l’irritation et la mort cellulaire peuvent s’observer au niveau des cellules nasales ou pulmonaires après exposition à des vapeurs ou à des gaz irritants tels que les oxydes d’azote ou l’ozone (les deux sont des polluants de l’air et se retrouvent parmi les composants du «smog» (brouillard chimique). Après son absorption par voie cutanée, pulmonaire ou gastro-intestinale et passage dans la circulation sanguine, le produit chimique peut être mis en évidence dans les organes ou les tissus à une concentration qui dépend de nombreux facteurs déterminant la pharmacocinétique du produit dans l’organisme. Le produit peut ensuite être aussi bien activé que détoxifié dans l’organisme comme indiqué ci-après.
Le rôle de la pharmacocinétique en toxicologie
La pharmacocinétique étudie l’absorption, la distribution, le métabolisme (modifications biochimiques dans l’organisme) et l’élimination ou l’excrétion du produit chimique en fonction du temps. Par rapport aux mécanismes de toxicité, ces variables pharmacocinétiques peuvent revêtir une très grande importance et, dans certains cas, être à l’origine de l’effet toxique ou de son absence. Si, par exemple, un produit est absorbé en quantité insuffisante, sa toxicité systémique (à l’intérieur de l’organisme) n’apparaîtra pas. Inversement, un produit chimique fortement réactif qui est détoxifié rapidement (en quelques secondes ou en quelques minutes) par les enzymes digestives ou hépatiques peut ne pas avoir le temps de manifester sa toxicité. Certains composés et mélanges halogénés polycycliques, de même que des métaux comme le plomb, n’entraînent pas de toxicité notable si leur excrétion est rapide; par contre, leur accumulation à une concentration suffisamment élevée provoque un effet toxique du fait de la lenteur de leur excrétion (parfois mesurée en années). Heureusement, la durée de rétention de la plupart des produits chimiques dans l’organisme n’est pas très longue. Même s’il s’accumule, un produit inoffensif n’aura pas d’effet toxique. La vitesse d’élimination en dehors de l’organisme ou de détoxification d’un produit chimique est souvent exprimée par sa demi-vie, qui correspond au temps nécessaire pour que 50% de ce produit soit excrété ou modifié en une forme non toxique.
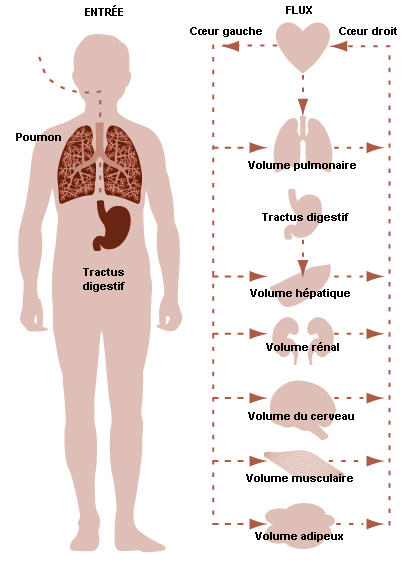
Cependant, le fait qu’un produit chimique s’accumule dans une cellule ou un organe doit inciter à examiner attentivement son potentiel de toxicité dans l’organe en question. Plus récemment, des modèles mathématiques ont été élaborés pour extrapoler les variables pharmacocinétiques de l’animal à l’humain. Ces modèles pharmacocinétiques sont extrêmement utiles pour faire des hypothèses et vérifier si l’animal d’expérience peut servir de modèle prédictif pour l’humain. De nombreux articles et ouvrages ont été publiés à ce sujet (Gehring, Watanabe et Blau, 1976; Reitz, Nolan et Schumann, 1987; Nolan, Stott et Watanabe, 1995). La figure 33.7 montre un modèle pharmacocinétique simplifié.
Figure 33.7 Modèle pharmacocinétique simplifié
Les différents niveaux et systèmes pouvant être atteints
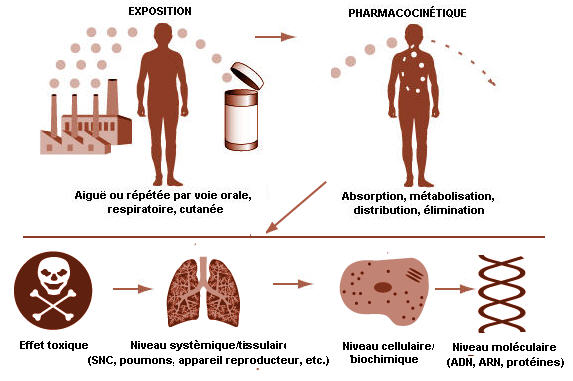
La toxicité peut s’exprimer à différents niveaux biologiques. La lésion peut être évaluée à l’échelle de la personne entière (ou de l’animal), de l’organe, de la cellule ou de la molécule. Par système, il faut entendre les systèmes ou appareils immunitaire, respiratoire, cardio-vasculaire, rénal, endocrinien, digestif, musculo-squelettique, sanguin, reproducteur et nerveux central. Les principaux organes sont le foie, les reins, les poumons, le cerveau, la peau, les yeux, le cœur, les testicules et les ovaires. Au niveau cellulaire ou biochimique, les effets nocifs peuvent perturber le métabolisme protéique normal ou les récepteurs endocriniens, inhiber le métabolisme énergétique ou encore entraver ou favoriser l’induction enzymatique des xénobiotiques (substances étrangères). Au niveau moléculaire, ils peuvent perturber la transcription ADN-ARN ou la liaison à des récepteurs spécifiques cytoplasmiques et nucléaires, ou encore causer des lésions au niveau des gènes ou de leurs produits. Finalement, le dysfonctionnement d’un organe essentiel a de fortes chances d’être la conséquence d’une lésion moléculaire dans une cellule cible particulière de cet organe. Il n’est toutefois pas toujours faisable, ni nécessaire, de remonter jusqu’au mécanisme moléculaire: il est possible d’intervenir et de traiter sans connaître complètement la cible moléculaire. Néanmoins, la connaissance du mécanisme spécifique de la toxicité accroît la valeur prédictive et la pertinence d’une extrapolation à d’autres produits chimiques. La figure 33.8 représente de façon schématique les divers niveaux auxquels on peut détecter une interférence avec des processus physiologiques normaux. Les flèches montrant les conséquences chez un individu peuvent être interprétées dans un sens descendant (exposition, pharmacocinétique vers toxicité systémique ou organique) ou ascendant (lésion moléculaire, effet cellulaire ou biochimique vers toxicité systémique ou organique).
Figure 33.8 Représentation des mécanismes toxiques
Exemples de mécanismes de toxicité
Les mécanismes de toxicité peuvent être simples ou complexes. On observe souvent une différence entre le type de toxicité, son mécanisme et le niveau de l’effet, selon que les effets nocifs sont dus à une seule exposition à dose élevée (cas d’une intoxication accidentelle), ou à une exposition répétée à plus faible dose (cas d’une exposition professionnelle ou environnementale). Traditionnellement, à des fins expérimentales, on administre soit une seule dose élevée ou dose aiguë par intubation directe dans l’estomac d’un rongeur, soit un gaz ou un produit volatil pendant deux à quatre heures par voie respiratoire, en choisissant la méthode qui reproduit le mieux les conditions d’une exposition humaine. Les animaux sont observés pendant une période de deux semaines après l’exposition, puis on procède à l’examen des principaux organes externes et internes pour la mise en évidence des lésions. Les études à doses répétées durent de quelques mois à plusieurs années. Chez les rongeurs, on considère qu’un suivi de deux années est suffisant pour évaluer la toxicité et la cancérogénicité en cas d’exposition chronique (sur toute une vie), alors que chez les primates non humains, on considère que pour une exposition subchronique (inférieure à la durée de vie), deux années sont la norme pour évaluer la toxicité de doses répétées. Après exposition, on effectue un examen complet de tous les tissus, organes et fluides pour déterminer les effets toxiques.
Les mécanismes de toxicité aiguë
Les exemples suivants constituent une bonne illustration des effets aigus que l’on peut observer après une dose élevée pouvant entraîner la mort ou une incapacité grave. Dans certains cas, les effets peuvent être transitoires et complètement réversibles après traitement. Ils sont fonction de la dose ou de la sévérité de l’exposition.
Asphyxiants simples. Le mécanisme de toxicité des gaz inertes et de quelques autres substances non réactives est dû à un manque d’oxygène (anoxie). Ces produits chimiques, entraînant une privation en oxygène au niveau du système nerveux central (SNC), sont appelés asphyxiants simples. Lorsqu’un sujet pénètre dans un espace clos contenant de l’azote et peu d’oxygène, il va immédiatement manquer d’oxygène cérébral, ce qui va conduire à son inconscience et à son décès s’il n’est pas soustrait sur-le-champ à l’exposition. Dans des cas extrêmes (absence quasiment totale d’oxygène), cet état d’inconscience peut survenir en quelques secondes; la survie dépend donc de l’évacuation rapide vers un environnement oxygéné. Le sujet peut survivre mais présenter des dommages irréversibles au niveau cérébral si son sauvetage est retardé. Ces dommages irréversibles sont dus à la mort des neurones qui ne peuvent se régénérer.
Asphyxiants chimiques. Le monoxyde de carbone (CO) entre en concurrence avec l’oxygène pour se lier à l’hémoglobine (dans les hématies circulantes). Il prive les tissus de l’oxygène nécessaire au métabolisme énergétique, ce qui entraîne une mort cellulaire. L’intervention thérapeutique consiste à supprimer la source de CO et à traiter par de l’oxygène. L’utilisation d’oxygène est basée sur le mécanisme d’action toxique du CO. Un autre asphyxiant chimique puissant, le cyanure, perturbe le métabolisme cellulaire et l’utilisation de l’oxygène en formant de l’énergie. Le traitement par du nitrite de sodium transforme l’hémoglobine des hématies en méthémoglobine. L’ion cyanure présente une plus forte affinité pour la méthémoglobine que pour sa cible cellulaire. Par conséquent, la méthémoglobine capte le cyanure et l’éloigne des cellules cibles. C’est là la base de la thérapie antidotique.
Les dépresseurs du système nerveux central (SNC). Un grand nombre de produits, les solvants par exemple, provoquent, sous leur forme initiale ou après transformation en intermédiaires réactifs, une toxicité aiguë caractérisée par l’apparition d’une sédation ou d’un état d’inconscience. On pense que ces états sont dus à l’interaction du solvant avec les membranes cellulaires du SNC qui nuit à leur pouvoir de transmission des signaux électriques et chimiques. Bien que la sédation puisse paraître comme une forme bénigne de toxicité (on se souviendra que les premiers anesthésiques ont été développés sur ce principe), «seule la dose fait le poison». Si on administre à un animal une dose suffisante par ingestion ou inhalation, il peut mourir d’un arrêt respiratoire. Lorsque l’administration d’un produit anesthésique n’entraîne pas le décès du sujet, ce type d’intoxication est généralement facilement réversible si le patient est soustrait à l’exposition, si le produit chimique est redistribué dans l’organisme ou s’il en est éliminé.
Effets cutanés. Les effets nocifs au niveau de la peau vont, selon la substance en cause, de l’irritation à la corrosion. Les solutions acides et basiques fortes sont corrosives pour les tissus vivants et provoquent des brûlures chimiques avec cicatrices résiduelles. La cicatrisation est due à la mort des cellules dermiques responsables de la régénération. De plus faibles concentrations peuvent ne provoquer qu’une irritation de la première couche cutanée.
La sensibilisation chimique est un autre mécanisme toxique spécifique qui peut toucher la peau. Supposons, par exemple, que du 2,4-dinitrochlorobenzène se lie à certaines protéines cutanées. Le système immunitaire va alors considérer cette association comme un produit étranger et activer des cellules spéciales pour l’éliminer en sécrétant des médiateurs (cytokines), provoquant l’apparition d’un exanthème ou d’une dermatite (voir l’article «L’immunotoxicologie»). On assiste au même type de réaction du système immunitaire en présence du sumac vénéneux. La sensibilisation immunitaire est très spécifique d’un produit chimique donné et n’intervient qu’après deux expositions au moins. La première exposition sensibilise (reconnaissance du produit chimique par les cellules), les expositions suivantes déclenchant la réponse du système immunitaire. La suppression du contact et un traitement symptomatique avec des crèmes anti-inflammatoires contenant des stéroïdes suffisent généralement pour traiter les individus sensibilisés. Dans les cas sérieux ou réfractaires, on prescrit un immunosuppresseur systémique comme la prednisone ainsi qu’un traitement topique.
Sensibilisation pulmonaire. Le diisocyanate de toluène (TDI) provoque une réaction de sensibilisation immunitaire dont la cible est le poumon. Une surexposition au TDI chez des individus sensibles produit un œdème pulmonaire (accumulation liquidienne), une constriction bronchique et une gêne respiratoire. Ces cas, sérieux, nécessitent l’éviction du sujet de toute exposition potentielle ultérieure. Le traitement est essentiellement symptomatique. La sensibilisation cutanée et pulmonaire obéit à la relation dose-réponse. En cas de dépassement du niveau admis pour une exposition professionnelle, des effets nocifs peuvent apparaître.
Effets oculaires. L’atteinte de l’œil va de la simple rougeur de la couche externe (rougeur due à l’eau de piscine par exemple) à la lésion de la cornée ou de l’iris. Des tests d’irritation oculaire peuvent être conduits chez les animaux lorsqu’on pense qu’ils n’induiront pas de lésion sérieuse. De nombreux mécanismes provoquant une corrosion cutanée peuvent également être à l’origine d’une atteinte oculaire. Les substances corrosives pour la peau, comme les acides forts (pH inférieur à 2) et les bases fortes (pH supérieur à 11,5), ne sont pas testées sur les yeux des animaux, car elles entraîneraient une corrosion et la cécité par un mécanisme semblable à celui qui provoque la corrosion cutanée. Les agents tensioactifs comme les détergents et les surfactants peuvent quant à eux provoquer une atteinte de l’œil allant de l’irritation à la corrosion. Un groupe de substances à utiliser avec précaution est constitué des surfactants chargés positivement (cationiques), qui peuvent provoquer des brûlures, une opacité permanente de la cornée et une vascularisation (formation de vaisseaux sanguins). Un autre produit chimique, le dinitrophénol, est connu pour causer la formation de cataracte; celle-ci paraît être reliée à une concentration du produit au niveau de l’œil, ce qui constitue un exemple de distribution pharmacocinétique spécifique.
Bien que la liste ci-dessus soit loin d’être exhaustive, elle doit permettre au lecteur d’avoir un aperçu des divers mécanismes possibles de toxicité aiguë.
Les mécanismes de toxicité subchronique et chronique
Certains produits chimiques ont un mécanisme de toxicité différent selon qu’ils sont administrés à dose unitaire élevée ou de manière répétée à dose plus faible quoique toxique. Lorsqu’on donne une forte dose unitaire, le sujet peut ne plus être en mesure de détoxifier et d’excréter le produit chimique et réagir différemment que si on lui administrait des doses répétées plus faibles. Le cas de l’alcool illustre le propos: de fortes doses d’alcool donnent lieu à des effets, principalement au niveau du système nerveux central, alors que des doses répétées plus faibles provoquent des lésions hépatiques.
Inhibition des anticholinestérasiques. La plupart des pesticides organophosphorés, par exemple, ont une faible toxicité chez les mammifères tant qu’ils ne sont pas activés par voie métabolique, essentiellement au niveau hépatique. Les organophosphorés agissent principalement en inhibant l’acétylcholinestérase (AChE) dans le cerveau et le système nerveux périphérique. L’AChE est l’enzyme normale qui inactive le neurotransmetteur acétylcholine. Une faible inhibition de l’AChE sur une période prolongée n’entraîne pas d’effets nocifs. Par contre, lorsque le niveau d’exposition est important, l’acétylcholine en excès cause une stimulation excessive du système nerveux cholinergique du fait de la forte inactivation de l’AChE. Celle-ci s’assortit de nombreux symptômes, dont l’arrêt respiratoire, qui peut évoluer vers le décès en cas d’absence de traitement. Pour y remédier, on administre principalement de l’atropine, qui bloque les effets de l’acétylcholine, et du chlorure de pralidoxime, qui réactive l’AChE inhibée. On voit à la lumière de cet exemple que la connaissance du mécanisme d’action biochimique des organophosphorés permet à la fois de comprendre le mécanisme de leur toxicité et de proposer un traitement spécifique.
Activation métabolique. De nombreux produits chimiques, dont le tétrachlorure de carbone, le chloroforme, l’acétylaminofluorène, les nitrosamines et le paraquat, sont activés par voie métabolique en radicaux libres ou intermédiaires réactifs inhibant ou perturbant le fonctionnement normal de la cellule. La mort cellulaire survient dans les expositions à fortes concentrations (voir l’article «La lésion et la mort cellulaires»). Bien que l’on ne connaisse pas encore les interactions et les cibles cellulaires spécifiques, tous les organes où a lieu l’activation de ces toxiques (foie, reins et poumons) constituent des cibles potentielles. Plus précisément, des cellules spécifiques à l’intérieur de ces organes sont douées de la propriété d’activer ou de détoxifier ces intermédiaires de façon plus ou moins efficace, propriété dont va dépendre la sensibilité intracellulaire de l’organe. Il est donc important de connaître la pharmacocinétique de ces produits, particulièrement les voies métaboliques, si l’on veut comprendre leur mécanisme d’action.
Mécanismes du cancer. Le cancer est une pathologie très hétérogène, et, bien que l’on commence à comprendre certains de ses mécanismes grâce aux techniques de biologie moléculaire mises au point depuis 1980, il reste encore beaucoup à apprendre. On sait de façon certaine que le cancer se développe selon un processus multiétapes et que des gènes critiques sont à l’origine de différents types de cancer. Des lésions de l’ADN (mutations somatiques) au niveau de ces gènes critiques peuvent être responsables d’une sensibilité accrue ou de l’apparition de lésions cancéreuses (voir l’article «La toxicologie génétique»). L’exposition à divers produits chimiques d’origine naturelle (par exemple, viande ou poisson cuisinés) ou synthétique (telle que la benzidine utilisée comme colorant), ou à des agents physiques (rayonnements ultraviolets, radon du sol, rayonnements gamma d’origine médicale ou industrielle) contribue à la formation de mutations géniques somatiques. Cependant, il existe des substances naturelles ou synthétiques (les antioxydants) et des processus de réparation de l’ADN qui ont un rôle protecteur et assurent l’homéostasie. Il est clair que la génétique est un facteur important dans le cancer, ainsi que le démontrent certaines maladies génétiques comme le xeroderma pigmentosum, où l’absence de mécanisme de réparation de l’ADN accroît sensiblement le risque de cancer cutané après une exposition aux rayonnements ultraviolets.
Mécanismes au niveau des organes reproducteurs. Comme pour le cancer, on sait qu’il existe de nombreux mécanismes de toxicité touchant la reproduction ou le développement, mais ces mécanismes sont encore mal élucidés. On sait que des virus (par exemple, la rubéole), certaines infections bactériennes ou des médicaments (comme le thalidomide, la vitamine A) ont un effet nocif sur le développement. Une étude de Khera (1991), rapportée par Carney (1994), a démontré chez l’animal que les anomalies du développement liées à l’éthylèneglycol sont dues à la formation de métabolites acides chez la mère. L’éthylèneglycol est métabolisé en métabolites acides, en particulier les acides glycolique et oxalique. Les effets sur le placenta et le fœtus paraissent en relation avec ce processus de toxification métabolique.
Conclusion
Notre propos, dans cet article, était d’examiner quelques mécanismes toxiques connus et de démontrer la nécessité de poursuivre ce type d’études. Il est à noter, cependant, que la connaissance de ces mécanismes n’est pas absolument nécessaire pour assurer la protection de la santé humaine et l’hygiène de l’environnement. Elle permet toutefois aux professionnels de mieux prévoir et gérer la toxicité. Les moyens à utiliser pour élucider les mécanismes de toxicité dépendent à la fois des connaissances de la communauté scientifique et de la réflexion des décideurs en matière de santé publique.
LA LÉSION ET LA MORT CELLULAIRES
La science médicale dans son ensemble a pour vocation de prévenir la mort cellulaire, par exemple dans l’infarctus du myocarde, les traumatismes et les états de choc, ou de la provoquer, en particulier pour lutter contre les maladies infectieuses ou le cancer. Il est par conséquent essentiel de comprendre la nature des phénomènes qui entrent en jeu et leur mécanisme. On distingue deux types de mort cellulaire: la «mort accidentelle» due, par exemple, à des agents toxiques ou à une ischémie, et la «mort programmée» qui survient au cours du développement embryonnaire, comme lors de la formation des doigts ou de la résorption de la queue du têtard.
La lésion et la mort cellulaires sont donc des événements importants aussi bien en physiologie qu’en physiopathologie. La mort cellulaire physiologique est un phénomène capital pendant l’embryogenèse et le développement embryonnaire. L’étude de la mort cellulaire durant le développement a conduit à d’importants progrès dans la connaissance des mécanismes de génétique moléculaire, en particulier chez les invertébrés. Chez ces animaux, la localisation précise et le rôle des cellules entrant dans le processus de mort cellulaire ont fait l’objet de nombreuses études et, grâce à l’utilisation des techniques de mutagenèse, plusieurs gènes responsables ont pu être identifiés. Dans un organe adulte, l’équilibre entre mort cellulaire et prolifération cellulaire détermine la taille de l’organe. Dans certains organes, tels que la peau et l’intestin, les cellules se renouvellent en permanence. Pour prendre l’exemple de la peau, les cellules progressent vers la surface cutanée, où elles subissent une différenciation terminale et la mort cellulaire par kératinisation.
De nombreuses catégories de produits chimiques toxiques sont capables d’induire des lésions cellulaires aiguës entraînant la mort. On trouve, par exemple, des agents responsables d’anoxie et d’ischémie, tels que le cyanure de potassium; des cancérogènes chimiques, transformés en électrophiles se liant de manière covalente aux protéines des acides nucléiques; des produits chimiques oxydants, à l’origine de la formation de radicaux libres responsables de lésions oxydantes; des produits activant le complément; divers ionophores calciques. La mort cellulaire est également un volet important de la cancérogenèse chimique, de nombreux cancérogènes chimiques complets, à doses carcinogéniques, produisant une nécrose et une inflammation aiguës suivies d’une régénération et d’une prénéoplasie.
Définitions
La lésion cellulaire
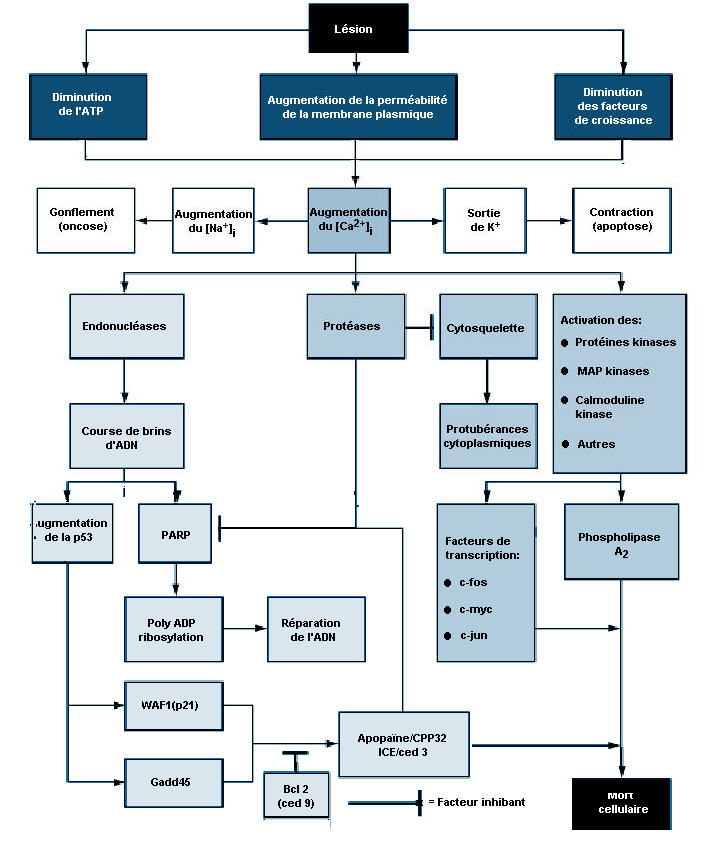
On entend par lésion cellulaire tout phénomène ou stimulus, par exemple un produit chimique, qui perturbe l’homéostasie de la cellule et permet ainsi la survenue d’un certain nombre d’événements. Les principales manifestations des lésions létales sont l’inhibition de la synthèse d’ATP, la rupture de l’intégrité de la membrane plasmique ou le déficit en facteurs de croissance essentiels (voir figure 33.9).
Figure 33.9 Lésion cellulaire
Les lésions létales entraînent la mort cellulaire après une période qui varie en fonction de la température, du type cellulaire et du stimulus; elles peuvent également être sublétales ou chroniques — la lésion n’aboutissant pas dans ce cas à la mort cellulaire, bien que l’homéostasie soit perturbée (Trump et Arstila, 1971; Trump et Berezesky, 1992; Trump et Berezesky, 1995; Trump, Berezesky et Osornio-Vargas, 1981). En cas de lésion létale, il se produit avant la mort cellulaire une phase appelée «phase prélétale». Si le stimulus lésionnel, une anoxie par exemple, disparaît au cours de cette période, la cellule peut récupérer; cependant, après un certain temps («point de non-retour» ou point de mort cellulaire), elle n’est plus en mesure de le faire, mais subit au contraire du fait de ce stimulus une dégradation et une hydrolyse. Ces processus se poursuivent jusqu’à ce qu’ils atteignent un état d’équilibre physico-chimique avec l’environnement; cette phase porte le nom de nécrose. Durant la phase prélétale, des modifications importantes se produisent qui varient en fonction du type de cellule et de lésion; il s’agit de l’apoptose et de l’oncose.
L’apoptose
Le terme apoptose est dérivé du grec apo, signifiant «point éloigné», et ptosis, «chute». Il désigne le phénomène de condensation des cellules et de formation de protubérances à la périphérie qui survient à la faveur de ce changement prélétal. Ces protubérances se détachent ensuite et dérivent à l’état libre. L’apoptose se produit dans divers types de cellules à la suite de lésions toxiques diverses elles aussi (Wyllie, Kerr et Currie, 1980). Elle frappe particulièrement les lymphocytes, où elle constitue le mécanisme prédominant du renouvellement des clones lymphocytaires. Les fragments résultant du phénomène forment des corps basophiles à l’intérieur des macrophages des ganglions lymphatiques. Dans les autres organes, l’apoptose se produit dans des cellules isolées, les fragments formés sont rapidement éliminés par les cellules parenchymateuses adjacentes ou les macrophages, avant et après la mort par phagocytose. L’apoptose de cellules isolées suivie d’une phagocytose n’est pas associée à un état inflammatoire. Avant de mourir, les cellules apoptotiques ont un cytosol très dense avec des mitochondries normales ou condensées. Le réticulum endoplasmique est normal ou légèrement dilaté. La chromatine nucléaire est très nettement agglomérée le long de l’enveloppe nucléaire et autour du nucléole. Le contour nucléaire est également irrégulier et une fragmentation nucléaire se produit. La condensation de la chromatine s’accompagne d’une fragmentation de l’ADN qui, dans la plupart des cas, a lieu entre les nucléosomes, donnant un aspect caractéristique à l’électrophorèse en échelle.
Dans l’apoptose, une augmentation du [Ca2+]i stimule la sortie du K+ et produit une condensation cellulaire, mécanisme nécessitant probablement de l’ATP. Les lésions qui inhibent totalement la synthèse de l’ATP entraînent donc très vraisemblablement une apoptose. Une augmentation prolongée du [Ca2+]i est à l’origine de nombreux effets délétères, en particulier l’activation de protéases, d’endonucléases et de phospholipases. L’activation des endonucléases est responsable de coupures d’ADN simple ou double brin qui, à leur tour, provoquent une augmentation du taux de p53, de la poly-ADP ribosylation et des protéines nucléaires essentielles à la réparation de l’ADN. L’activation des protéases modifie un certain nombre de substrats, dont l’actine et les protéines associées, conduisant à la formation des protubérances. La poly(ADP-ribose) polymérase (PARP), autre substrat important, inhibe la réparation de l’ADN. L’augmentation du [Ca2+]i est également associée à l’activation d’un certain nombre de protéines kinases, telles que la MAP kinase, la calmoduline kinase, entre autres. Ces kinases participent à l’activation de facteurs de transcription initiant la transcription de gènes tels que c-fos, c-jun et c-myc et à l’activation de la phospholipase A2, qui provoque une augmentation de la perméabilité de la membrane plasmique et des membranes intracellulaires telles que la membrane mitochondriale interne.
L’oncose
Mot dérivé du grec onkos, qui signifie «masse, volume», l’oncose doit son nom au fait que, dans ce type de perturbation prélétale, la cellule commence par devenir plus volumineuse presque immédiatement après une lésion (Majno et Joris, 1995) en raison d’une augmentation de la concentration en cations dans le cytosol cellulaire. Le principal cation responsable de ce changement de volume est le sodium, normalement régulé pour maintenir le volume cellulaire. Cependant, en absence d’ATP ou si la Na-ATPase du plasmalemme est inhibée, les protéines intracellulaires cessent d’assurer le contrôle du volume et le sodium cytosolique augmente. Parmi les phénomènes précoces de l’oncose on trouve, par conséquent, l’augmentation du [Na+]i qui conduit au changement de volume cellulaire et celle du [Ca2+]i résultant soit d’un influx à partir de l’espace extracellulaire, soit de sa libération à partir des lieux de stockage intracellulaires. Il en résulte un gonflement du cytosol, du réticulum endoplasmique, de l’appareil de Golgi et la formation de vésicules aqueuses autour de la surface cellulaire. Les mitochondries subissent dans un premier temps une condensation, suivie ultérieurement d’un gonflement très important lié aux lésions de la membrane mitochondriale interne. Dans ce type de lésion prélétale, la chromatine finit par se dégrader après avoir subi une condensation; néanmoins, le profil en échelle caractéristique de l’apoptose n’apparaît pas.
La nécrose
La nécrose correspond à une série de modifications se produisant après la mort cellulaire lorsque la cellule est transformée en débris éliminés par la réponse inflammatoire. On distingue deux types de nécrose: la nécrose oncotique et la nécrose apoptotique. La nécrose oncotique se produit dans des zones étendues, lors d’un infarctus du myocarde, par exemple, ou localement dans un organe après une atteinte toxique de nature chimique, notamment au niveau du tubule rénal proximal après administration de HgCl2. Des zones étendues d’un organe sont touchées et les cellules nécrotiques induisent rapidement une réaction inflammatoire, d’abord aiguë puis chronique. Si l’organisme survit, on assiste dans de nombreux organes à l’élimination des cellules mortes et à une régénération; c’est notamment ce qui se passe dans le foie ou le rein à la suite d’une intoxication chimique. Au contraire, la nécrose apoptotique se produit d’ordinaire dans une cellule unique et les débris nécrotiques sont formés à l’intérieur des phagocytes des macrophages ou des cellules du parenchyme adjacent. A un stade très précoce, les cellules nécrotiques se caractérisent par une interruption de la continuité de la membrane plasmique et par des densités floconneuses provenant des protéines dénaturées de la matrice mitochondriale. Dans certaines formes de lésion n’interférant pas avec l’accumulation de calcium mitochondrial, des dépôts de phosphates de calcium peuvent être observés à l’intérieur des mitochondries. D’autres membranes sont elles aussi fragmentées: le RE, les lysosomes et l’appareil de Golgi. Finalement, la chromatine nucléaire subit une lyse, résultant de l’action des hydrolases lysosomiales. Après la mort cellulaire, les hydrolases lysosomiales jouent un rôle important dans l’élimination des débris par l’intermédiaire des cathepsines, nucléolases et lipases qui, en raison de leur pH acide optimal, peuvent survivre au faible pH des cellules nécrotiques, les autres enzymes cellulaires étant dénaturées et inactivées.
Les mécanismes
Le stimulus initial
Lors des atteintes létales, les interactions initiales les plus habituelles conduisant à la mort cellulaire sont celles qui perturbent d’une part le métabolisme énergétique — telles que l’anoxie, l’ischémie ou les inhibiteurs de la respiration cellulaire — et, de l’autre, la glycolyse, comme c’est le cas en présence de cyanure de potassium, de monoxyde de carbone ou d’iodo-acétate, pour ne citer que ces produits. Nous l’avons déjà mentionné, les produits inhibant le métabolisme énergétique aboutissent à l’oncose s’ils sont présents en forte concentration. Il est un autre type habituel de lésion initiale évoluant rapidement vers la mort cellulaire: la modification des fonctions membranaires plasmiques (Trump et Arstila, 1971; Trump, Berezesky et Osornio-Vargas, 1981). Ce type de modification peut prendre la forme d’une lésion directe avec augmentation de la perméabilité membranaire, cas observé lors de traumatismes, d’une activation du complexe C5b-C9 du complément, d’une lésion mécanique de la membrane cellulaire ou de l’inhibition de la pompe sodium-potassium (Na+-K+) par des glucosides tels que l’ouabaïne. Les ionophores calciques comme l’ionomycine ou l’A23187, en provoquant une augmentation rapide de la concentration du [Ca2+] intracellulaire, sont également responsables d’une lésion létale aiguë. Selon les cas, le type de lésion prélétale est soit l’apoptose, soit l’oncose.
Les voies de signalisation
Dans de nombreux types de lésion, la respiration mitochondriale et la phosphorylation oxydative sont rapidement touchées. Dans certaines cellules, il en résulte une stimulation de la glycolyse anaérobie permettant de maintenir l’ATP, mais ce processus est inhibé lors de nombreuses atteintes. Un déficit en ATP prive de nombreux processus homéostatiques importants de l’énergie nécessaire, en particulier, le contrôle de l’homéostasie ionique intracellulaire (Trump et Berezesky, 1992; Trump, Berezesky et Osornio-Vargas, 1981). Ce déficit provoque une augmentation rapide du [Ca2+]i, du [Na+] et du [Cl-] responsables du gonflement cellulaire. L’élévation du [Ca2+]i entraîne l’activation d’un certain nombre d’autres mécanismes de signalisation traités ci-après, dont diverses kinases, pouvant provoquer une augmentation rapide de la transcription génique de proto-oncogènes. L’augmentation du [Ca2+]i modifie également le fonctionnement du cytosquelette, partiellement responsable de la formation de protubérances et de l’activation d’endonucléases, de protéases et de phospholipases. Celles-ci semblent déclencher un grand nombre des effets importants mentionnés précédemment: lésions membranaires par suite de l’activation des protéases et des lipases, dégradation directe de l’ADN par activation des endonucléases et activation des kinases telles que la MAP kinase et la calmoduline kinase, agissant comme facteurs de transcription.
Des études approfondies chez les invertébrés C. elegans et Drosophila et sur cellules humaines et animales ont permis d’identifier une série de gènes facteurs de mort. Certains de ces gènes d’invertébrés ont leurs homologues chez les mammifères. Par exemple, le gène ced-3, essentiel à la mort cellulaire programmée chez C. elegans, possède une activité protéasique et présente une forte homologie avec l’enzyme de conversion de l’interleukine des mammifères. Un gène très proche appelé apopaïne ou prICE a récemment été identifié avec une homologie encore plus étroite (Nicholson et coll., 1995). Chez la Drosophila, le gène facteur de mort semble être impliqué dans un signal conduisant à la mort cellulaire programmée. Les autres gènes facteurs de mort comprennent celui de la protéine membranaire Fas et l’important gène suppresseur de tumeurs qu’est le p53. La protéine p53 est induite à la suite de lésions sur l’ADN et, une fois phosphorylée, elle agit comme facteur de transcription pour d’autres gènes tels que gadd45 et waf-1, impliqués dans la signalisation de la mort cellulaire. D’autres proto-oncogènes comme c-fos, c-jun et c-myc semblent également intervenir dans certains systèmes.
De façon parallèle, il existe des gènes antimort qui semblent contrecarrer les gènes facteurs de mort. Le premier d’entre eux à avoir été identifié est le ced-9 chez C. elegans, homologue du bcl-2 chez l’humain. Ces gènes agissent de manière encore inconnue pour empêcher la mort cellulaire due soit à des mécanismes génétiques, soit à des produits chimiques toxiques. De récentes découvertes montrent que le bcl-2 agirait comme antioxydant. Actuellement, des efforts importants sont déployés pour mieux comprendre les gènes qui interviennent dans ces phénomènes et pour trouver les moyens de les activer ou de les inhiber selon le cas.
LA TOXICOLOGIE GÉNÉTIQUE
La toxicologie génétique est l’étude du rôle des agents chimiques ou physiques dans le processus complexe de l’hérédité. Les produits chimiques génotoxiques sont les composés capables de modifier le matériel héréditaire des cellules vivantes. La probabilité pour qu’un produit chimique provoque une lésion génétique dépend nécessairement de plusieurs variables, en particulier le taux d’exposition de l’organisme au produit chimique, sa distribution et sa rétention une fois qu’il est entré dans l’organisme, l’efficacité de l’activation métabolique ou des systèmes de détoxification au niveau des cibles tissulaires et la réactivité du produit chimique ou de ses métabolites avec les macromolécules critiques à l’intérieur des cellules. La probabilité qu’une lésion génétique provoque une maladie dépend de plusieurs facteurs: nature de la lésion, capacité de la cellule de réparer ou d’amplifier la lésion génétique, possibilité pour une lésion de s’exprimer et aptitude de l’organisme à reconnaître et à bloquer la multiplication des cellules aberrantes.
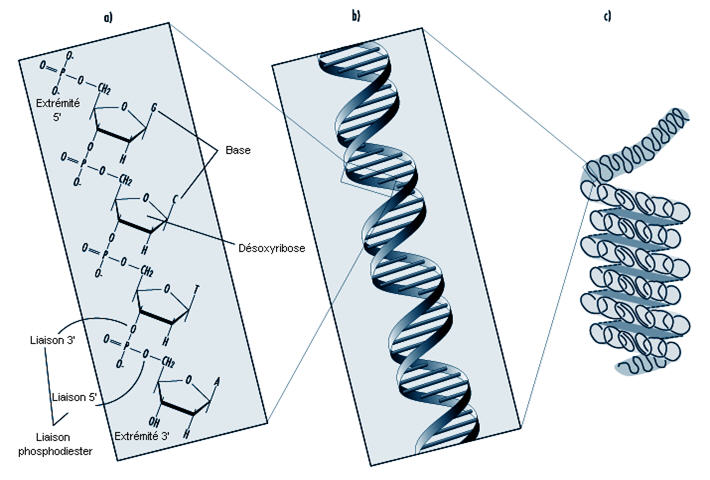
Dans les organismes supérieurs, l’information héréditaire est organisée au niveau des chromosomes. Ceux-ci sont constitués de brins fortement condensés d’ADN en association avec des protéines. Dans un chromosome, chaque molécule d’ADN est constituée d’une paire de longues chaînes, non ramifiées, de sous-unités nucléotidiques associées par des liens phosphodiester joignant le carbone 5 d’un désoxyribose au carbone 3 du désoxyribose suivant (voir figure 33.10). De plus, l’une des quatre bases nucléotidiques (adénine, cytosine, guanine ou thymine) est attachée à chaque sous-unité désoxyribose à l’instar des perles d’un collier. Du point de vue tridimensionnel, chaque paire de brins d’ADN forme une double hélice avec l’ensemble des bases orientées vers l’intérieur de la spirale. A l’intérieur de l’hélice, chaque base est associée à sa base complémentaire sur le brin d’ADN opposé; une liaison hydrogène impose un appariement solide, non covalent, de l’adénine avec la thymine et de la guanine avec la cytosine (voir figure 33.10). Etant donné que la séquence des bases nucléotidiques est complémentaire sur toute la longueur de la double molécule d’ADN, les deux brins portent fondamentalement la même information génétique. En fait, lors de la réplication de l’ADN, chaque brin sert de matrice pour produire un nouveau brin fils.
Figure 33.10 Organisation a) primaire; b) secondaire; c) tertiaire de l'information héréditaire humaine
A l’aide de l’ARN et d’une série de protéines, la cellule transcrit finalement l’information codée par la séquence linéaire des bases au niveau de régions spécifiques de l’ADN (gènes) et produit les protéines essentielles à la survie cellulaire ainsi qu’à la croissance ou à la différenciation normales. On peut donc dire que les nucléotides font office d’alphabet biologique servant au codage des acides aminés, unités chimiques de base des protéines.
Lorsqu’il se produit une perte de nucléotides ou une insertion de nucléotides incorrects, ou encore lorsque des nucléotides inutiles sont ajoutés lors de la synthèse de l’ADN, l’erreur est appelée une mutation. On estime qu’il se produit moins d’une mutation tous les 109 nucléotides incorporés lors de la réplication cellulaire normale. Bien que les mutations ne soient pas nécessairement dangereuses, les altérations provoquant l’inactivation ou la surexpression de gènes importants peuvent aboutir à des troubles divers, dont le cancer, à des maladies héréditaires, des anomalies du développement, une stérilité ou la mort embryonnaire ou périnatale. Il est rare qu’une mutation entraîne un prolongement de la vie; ces événements forment la base de la sélection naturelle.
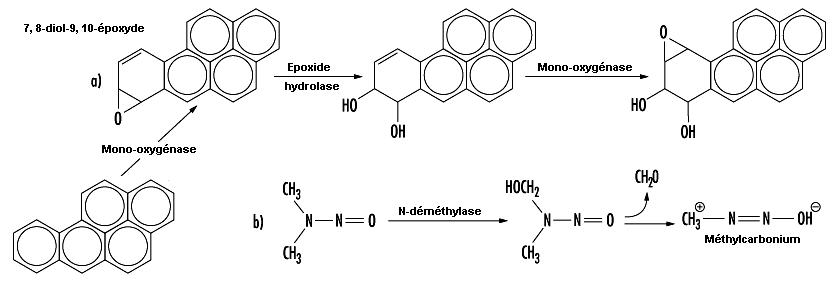
Bien que certains produits chimiques réagissent directement avec l’ADN, la plupart ont besoin pour cela d’une activation métabolique. Dans ce cas, des intermédiaires électrophiles tels que les époxydes ou les ions carbonium sont les responsables ultimes des lésions induites sur divers sites nucléophiles du matériel génétique (voir figure 33.11). En d’autres circonstances, la génotoxicité est due à des sous-produits de l’interaction d’une substance avec les lipides, les protéines intracellulaires ou l’oxygène.
Figure 33.11 Bioactivation du: a) benzo(a)pyrène; b) de la N-nitrosodiméthylamine
En raison de leur relative abondance dans les cellules, les protéines sont la cible la plus fréquente d’une interaction toxique. Cependant, la modification de l’ADN est plus inquiétante étant donné le rôle central que joue cette molécule dans la régulation de la croissance et de la différenciation tout au long des générations cellulaires successives.
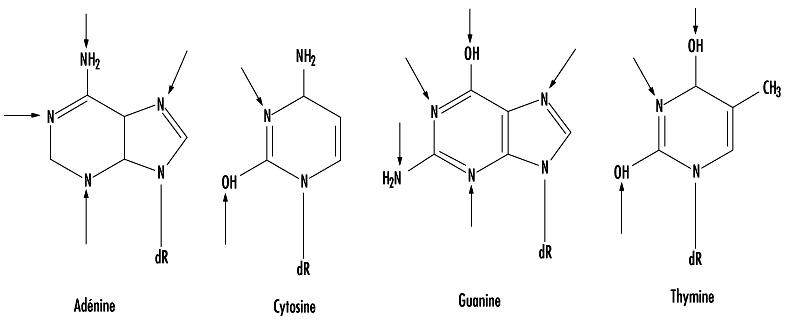
Au niveau moléculaire, les composés électrophiles attaquent les atomes d’oxygène et d’azote sur l’ADN. La figure 33.12 montre les sites les plus susceptibles de subir de telles modifications. Bien que les atomes d’oxygène des groupements phosphates de la chaîne principale de l’ADN soient également la cible des modifications chimiques, on estime que les lésions des bases sont plus intéressantes du point de vue biologique, car elles sont des éléments d’information essentiels de la molécule d’ADN.
Figure 33.12 Sites primaires des lésions sur l'ADN induites chimiquement
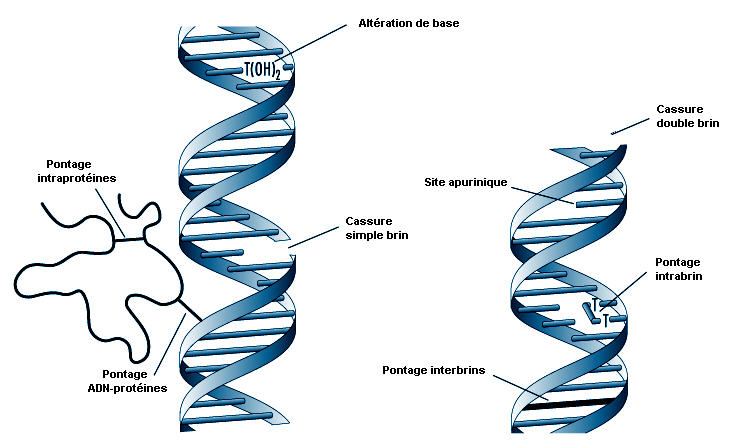
Les composés comportant une partie électrophile ont un pouvoir génotoxique du fait de la formation de mono-adduits sur l’ADN. De la même façon, les composés ayant deux ou plusieurs parties réactives peuvent réagir avec deux centres nucléophiles différents et entraîner ainsi la formation de ponts intra- ou intermoléculaires dans le matériel génétique (voir figure 33.13). Les pontages interbrins ADN-ADN et les pontages ADN-protéine sont particulièrement cytotoxiques puisqu’ils peuvent causer un blocage total de la réplication de l’ADN. Pour des raisons évidentes, une cellule morte ne peut pas subir de mutation ou devenir néoplasique. Les agents génotoxiques peuvent aussi provoquer des cassures de l’épine dorsale phosphodiester, ou entre les bases et les sucres (produisant des sites apuriniques ou apyrimidiques) sur l’ADN. De telles cassures peuvent être le résultat direct de la réactivité chimique sur un site lésionnel, ou se produire lors de la réparation d’un des types de lésions de l’ADN mentionnés ci-dessus.
Figure 33.13 Types de lésions sur le complexe protéine-ADN
Les trente à quarante dernières années ont été marquées par la mise au point de toute une série de techniques pour surveiller les dommages génétiques induits par divers produits chimiques. Ces essais sont détaillés dans une autre section du présent chapitre, ainsi que dans d’autres chapitres de l’Encyclopédie.
Les erreurs de réplication des «microlésions» telles que les mono-adduits, les sites apuriniques ou apyrimidiques ou les cassures simple brin peuvent conduire finalement à des substitutions de paires de bases nucléotidiques, ou à l’insertion ou à la délétion de fragments polynucléotidiques courts dans l’ADN chromosomique. Au contraire, les «macrolésions», telles que les adduits volumineux, les pontages ou les cassures double brin, peuvent déclencher l’acquisition, la perte ou le réarrangement de fragments relativement importants de chromosomes. Quoi qu’il en soit, les conséquences peuvent être dévastatrices pour l’organisme, chacun de ces événements pouvant conduire à la mort cellulaire, à la perte d’une fonction ou à une transformation cellulaire maligne. On ne sait pratiquement rien de la façon dont les lésions de l’ADN induisent un cancer. On pense actuellement qu’il se produit une activation inappropriée de proto-oncogènes tels que myc et ras, ou l’inactivation de gènes suppresseurs de tumeur récemment identifiés tels que le p53. L’expression anormale de l’un de ces gènes détruit les mécanismes cellulaires normaux assurant le contrôle de la prolifération ou de la différenciation cellulaires.
Les études expérimentales montrent pour la plupart que le développement d’un cancer après une exposition à des composés électrophiles est un événement relativement rare. Une des explications en est que la cellule est douée de la capacité intrinsèque de reconnaître et de réparer l’ADN endommagé ou que les cellules dont l’ADN est endommagé ne sont pas capables de survivre. Durant la réparation, la base endommagée, le nucléotide ou la courte séquence de nucléotides autour du site lésé sont supprimés et, grâce au brin opposé qui sert de matrice, une nouvelle séquence d’ADN est synthétisée et mise en place. Pour être efficace, la réparation de l’ADN doit s’effectuer avant la division cellulaire et avoir une grande précision, pour éviter toute possibilité de propager une mutation.
Des études cliniques ont montré que les sujets présentant des déficits héréditaires des mécanismes de réparation de l’ADN manifestent fréquemment un cancer ou des anomalies du développement à un âge précoce (voir tableau 33.4). De tels exemples soulignent le lien évident entre les lésions de l’ADN et la pathologie humaine. De la même façon, des agents favorisant la prolifération cellulaire (tels que l’acétate de tétradécanoylphorbol) intensifient souvent la cancérogenèse. Pour ces composés, la probabilité élevée de transformation néoplasique est sans doute la conséquence du temps plus court dont dispose la cellule pour effectuer une réparation correcte de son ADN.
Tableau 33.4 Maladies présentant un terrain héréditaire cancéreux dans lesquelles des anomalies de réparation de l'ADN paraissent intervenir
| Syndrome | Symptômes | Phénotype cellulaire | ||
| Ataxie télangiectasique | Atteinte neurologique Immunodéficience Forte incidence de lymphome | Hypersensibilité aux rayonnements ionisants et à certains agents alkylants Troubles de la réplication de l’ADN endommagé (par réparation trop rapide de l’ADN)
|
||
| Syndrome de Bloom |
Anomalies du développement
Lésions cutanées sur zones exposées Forte incidence de
tumeurs du système immunitaire et de l’appareil gastro-intestinal |
Fréquence élevée d’aberrations chromosomiques Réparation défectueuse des cassures au niveau de l’ADN
|
||
| Anémie de Fanconi | Retard de croissance Forte incidence de leucémie | Hypersensibilité aux agents intercalants Fréquence élevée des aberrations chromosomiques Réparation défectueuse des pontages au niveau de l’ADN
|
||
| Cancer du côlon héréditaire non polyposique | Forte incidence de cancer du côlon | Défaut de réparation des erreurs d’appariement au niveau de l’ADN (erreur d’insertion de nucléotide lors de la réplication)
|
||
| Xeroderma pigmentosum | Forte incidence d’épithélioma sur les zones cutanées exposées Atteinte neurologique (dans de nombreux cas) | Hypersensibilité à la lumière UV et à de nombreux cancérogènes chimiques Anomalies de réparation par excision ou de la réplication de l’ADN endommagé
|
||
Les théories les plus anciennes sur l’interaction des produits chimiques avec l’ADN datent des études conduites lors de la mise au point du gaz moutarde comme gaz de combat. Par la suite, les efforts déployés pour identifier les agents anticancéreux susceptibles de bloquer sélectivement la réplication des cellules tumorales ont peu à peu permis de mieux comprendre cette interaction. L’intérêt accru du public pour les risques environnementaux a incité à poursuivre les recherches sur les mécanismes et les conséquences de l’interaction d’un produit chimique avec le matériel génétique. Le tableau 33.5 recense certains des produits chimiques ayant un pouvoir génotoxique.
Tableau 33.5 Exemples de produits chimiques génotoxiques pour des cellules humaines
| Classe du produit chimique | Exemple | Origine de l’exposition | Lésion génotoxique probable | ||
| Aflatoxines | Aflatoxine B1 | Aliments contaminés | Adduits de grande taille sur l’ADN | ||
| Amines aromatiques | 2-Acétylaminofluorène | Environnement | Adduits de grande taille sur l’ADN | ||
| Quinones aziridine | Mitomycine C | Chimiothérapie anticancéreuse | Mono-adduits, pontages interbrins et cassures simple brin dans l’ADN | ||
| Hydrocarbures chlorés | Chlorure de vinyle | Environnement | Mono-adduits de l’ADN | ||
| Métaux et composés métalliques | Cisplatine | Chimiothérapie anticancéreuse | Pontages intrabrin et interbrins dans l’ADN | ||
| Composés du nickel | Environnement | Mono-adduits et cassures simple brin dans l’ADN | |||
| Moutardes azotées | Cyclophosphamide | Chimiothérapie anticancéreuse | Mono-adduits et pontages interbrins dans l’ADN | ||
| Nitrosamines | N-Nitrosodiméthylamine | Aliments contaminés | Mono-adduits de l’ADN | ||
| Hydrocarbures aromatiques polycycliques | Benzo(a)pyrène | Environnement | Adduits de grande taille sur l’ADN | ||
L’IMMUNOTOXICOLOGIE
Le système immunitaire a pour fonction de protéger l’organisme contre les agents infectieux qui peuvent l’envahir et d’assurer une surveillance immunologique vis-à-vis des cellules tumorales naissantes. Il constitue une première ligne de défense non spécifique capable d’amorcer des réactions effectrices et une voie spécifique acquise dans laquelle les lymphocytes et les anticorps possèdent une spécificité leur permettant de reconnaître l’antigène puis d’y réagir.
L’immunotoxicologie est la discipline qui étudie les événements conduisant à des effets nocifs dus à l’interaction des xénobiotiques avec le système immunitaire. Ces événements indésirables peuvent résulter: 1) d’un effet direct ou indirect du xénobiotique (ou de son produit de biotransformation) sur le système immunitaire; 2) d’une réponse immunologique de l’hôte au composé ou à son (ses) métabolite(s), ou aux antigènes de l’hôte modifiés par le composé ou ses métabolites (Berlin et coll., 1987).
Lorsque le système immunitaire agit comme cible passive des agressions chimiques, il peut offrir une résistance moindre aux infections et à certaines formes de néoplasie, ou être le siège d’un dérèglement ou d’une stimulation immunitaire pouvant aggraver une allergie ou une auto-immunité. Lorsqu’il répond à la spécificité antigénique du xénobiotique ou à l’antigène de l’hôte modifié par le toxique, la toxicité s’exprime par des allergies ou des maladies auto-immunes.
Des modèles animaux, dont certains sont validés, ont été mis au point pour étudier l’immunosuppression induite par un produit chimique (Burleson, Munson et Dean, 1995; PISSC, 1996). Lors d’une évaluation, on procède par étapes pour faire une sélection parmi les très nombreux tests disponibles. Généralement, lors de la première étape, on identifie les immunotoxiques potentiels. En cas de réponse positive, on passe à l’étape suivante qui consiste à confirmer et à mieux caractériser les perturbations observées. La troisième étape porte spécifiquement sur le mécanisme d’action du produit. Des études de ce type effectuées sur des animaux de laboratoire ont permis de constater que plusieurs xénobiotiques agissent comme immunosuppresseurs.
Les informations dont on dispose sur les perturbations de la fonction immunitaire chez l’humain par des produits chimiques environnementaux ne sont pas très abondantes (Descotes, 1986; NRC, 1992). L’utilisation d’indicateurs d’immunotoxicité n’est pas très répandue dans les études cliniques et épidémiologiques concernant l’effet des produits chimiques sur la santé. De telles études ne sont pas fréquentes, et quand bien même on en effectue, leur interprétation ne permet pas toujours de tirer des conclusions sans équivoque, notamment parce qu’il s’avère impossible de contrôler les expositions. Par conséquent, jusqu’à présent, les décisions concernant le danger et l’estimation du risque sont fondées sur des évaluations de l’immunotoxicité chez les rongeurs, avec extrapolation à l’humain.
Les réactions d’hypersensibilité, notamment l’asthme allergique et l’eczéma de contact, sont des problèmes de santé professionnelle importants dans les pays industriels (Vos, Younes et Smith, 1995). Le phénomène de sensibilisation de contact a été étudié en premier chez le cobaye (Andersen et Maibach, 1985); jusqu’à récemment, c’était l’espèce de choix pour les tests prédictifs. De nombreux tests sur cet animal sont disponibles, les plus fréquemment employés étant le test de maximisation et le patch test de Buehler. Les tests sur cobaye et des méthodes plus récentes mises au point chez la souris, comme le test de l’œdème de l’oreille ou celui des ganglions lymphatiques locaux, fournissent au toxicologue les outils pour évaluer le risque de sensibilisation cutanée. S’agissant de la sensibilisation au niveau de l’appareil respiratoire, la situation est très différente. Actuellement, il n’existe pas encore de méthode bien validée ou largement acceptée pour identifier les produits chimiques allergènes à ce niveau, bien que des progrès aient été accomplis sur des modèles animaux faisant appel au cobaye et à la souris.
Des données recueillies chez l’être humain montrent que des agents chimiques, des médicaments en particulier, peuvent provoquer des maladies auto-immunes (Kammüller, Bloksma et Seinen, 1989). Il existe un certain nombre de modèles animaux de maladies auto-immunes humaines, notamment pour des pathologies spontanées (comme le lupus érythémateux systémique chez la souris New Zealand Black), ou des phénomènes auto-immuns induits par immunisation expérimentale avec un auto-antigène réagissant de façon croisée (arthrite induite par l’adjuvant H37Ra chez le rat Lewis). Ces modèles sont utilisés pour l’évaluation préclinique de médicaments immunosuppresseurs. Très peu d’études ont fait appel à ces modèles pour établir si un xénobiotique potentialise l’auto-immunité induite ou congénitale. En réalité, les modèles animaux dont on peut se servir pour étudier la capacité des produits chimiques d’induire des maladies auto-immunes sont très peu nombreux. Un modèle employé de façon limitée est le test du ganglion poplité chez la souris. Comme c’est le cas chez l’être humain, les facteurs génétiques jouent un rôle capital dans le développement des maladies auto-immunes chez les animaux de laboratoire, ce qui limite la valeur prédictive de ces tests.
Le système immunitaire
Le système immunitaire a pour principale fonction d’assurer la défense contre les bactéries, virus, parasites, champignons et cellules néoplasiques. Cette défense est confiée à divers types cellulaires et leurs médiateurs solubles dans une harmonie finement réglée. La défense de l’hôte peut être grossièrement divisée en résistance non spécifique ou innée et en immunité spécifique ou acquise sous la dépendance des lymphocytes (Roitt, Brostoff et Male, 1989).
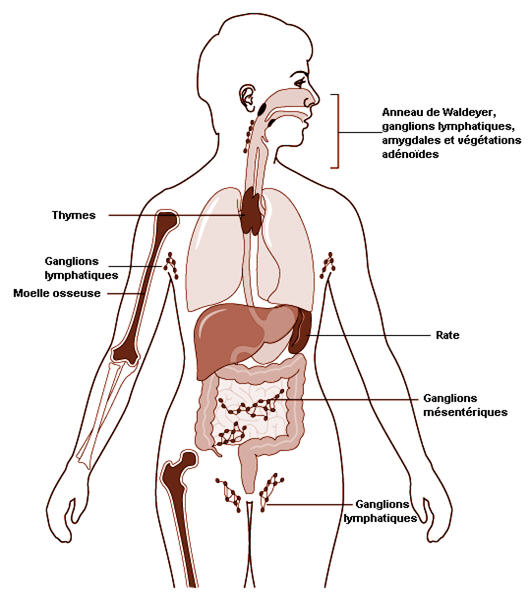
Les composants du système immunitaire sont présents dans l’ensemble de l’organisme (Jones et coll., 1990). Le compartiment lymphocytaire se retrouve au niveau des organes lymphoïdes (voir figure 33.14). La moelle osseuse et le thymus sont classés comme organes lymphoïdes primaires ou centraux; les organes lymphoïdes secondaires ou périphériques comprennent les ganglions lymphatiques, la rate et le tissu lymphoïde situé le long de surfaces sécrétoires telles que les tractus respiratoire et gastro-intestinal, encore appelé tissu lymphoïde associé aux muqueuses (TLAM). Environ la moitié des lymphocytes de l’organisme sont localisés dans le TLAM, quel que soit le moment considéré. De plus, la peau est un organe important pour l’induction de réponses immunitaires contre les antigènes présents à son niveau. Les cellules épidermiques de Langerhans jouent un rôle important dans ce processus du fait de leur rôle dans la présentation de l’antigène.
Figure 33.14 Organes et tissus lymphoïdes primaires et secondaires
Les cellules phagocytaires de la lignée monocyte/macrophage, ou système phagocytaire mononucléé (SPM), se trouvent dans les organes lymphoïdes ainsi que dans des sites extraganglionnaires; les phagocytes extraganglionnaires comprennent les cellules de Kupffer du foie, les macrophages alvéolaires au niveau pulmonaire et les macrophages mésangiaux respectivement aux niveau pulmonaire et rénal et les cellules gliales dans le cerveau. Les leucocytes polynucléaires sont localisés principalement dans le sang et la moelle osseuse, mais s’accumulent aux sites d’inflammation.
La défense non spécifique
Une première ligne de défense contre les micro-organismes est assurée par une barrière physique et chimique: la peau et le tractus respiratoire ou digestif. Cette barrière est secondée par des mécanismes de protection non spécifiques comprenant les cellules phagocytaires (macrophages et leucocytes polynucléaires), capables de tuer les agents pathogènes, et les cellules tueuses naturelles, qui peuvent lyser les cellules tumorales et les cellules infectées par des virus. Le système du complément et certains inhibiteurs microbiens (par exemple, le lysozyme) prennent également part à la réponse immunitaire.
L’immunité spécifique
Après un premier contact entre l’hôte et un agent pathogène, on assiste à une série de réponses immunitaires spécifiques. Ce qui caractérise cette seconde ligne de défense c’est qu’elle est capable de distinguer les déterminants antigéniques, ou épitopes, des agents pathogènes grâce à des récepteurs présents à la surface des lymphocytes B et T. Après interaction avec les antigènes spécifiques, la cellule portant ce récepteur est stimulée, ce qui provoque sa prolifération et sa différenciation et aboutit à un clone de cellules filles propres à l’antigène responsable. Les réponses immunitaires spécifiques complètent la défense non spécifique opposée aux agents pathogènes en stimulant l’efficacité des réponses non spécifiques. L’immunité spécifique a pour caractéristique fondamentale de créer une mémoire. Une seconde exposition au même antigène provoque une réponse mieux régulée, plus rapide et plus intense.
Le génome n’est pas à même de contenir les codes de l’ensemble des récepteurs antigéniques dont il faut disposer pour reconnaître les nombreux antigènes pouvant être rencontrés. Le répertoire de spécificité se développe selon un processus de réarrangement génique qui est le pur fruit du hasard. Diverses spécificités apparaissent, dont certaines sont indésirables lorsqu’elles sont dirigées contre les composants du soi. Un processus de sélection au niveau du thymus (cellules T) ou de la moelle osseuse (cellules B) intervient pour éliminer ces spécificités indésirables.
La fonction effectrice immunitaire et la régulation homéostasique de la réponse immunitaire dépendent d’une série de produits solubles, les cytokines. Synthétisées et sécrétées par les lymphocytes et d’autres types cellulaires, les cytokines ont des effets pléiotropes sur les réponses immunitaires et inflammatoires. La réponse immunitaire ne peut se faire sans une coopération entre les différentes populations cellulaires. Cette coopération prend différentes formes: régulation des réponses des anticorps, afflux des cellules et des molécules immunitaires aux sites inflammatoires, initiation des réponses en phase aiguë, contrôle de la fonction cytotoxique des macrophages et nombreux autres processus essentiels à la résistance de l’hôte. Ces processus sont influencés par les cytokines agissant individuellement ou en association et, bien souvent, en dépendent.
L’immunité spécifique comporte deux voies: l’immunité à médiation humorale et l’immunité à médiation cellulaire.
Immunité à médiation humorale. Dans cette voie humorale, les lymphocytes B sont stimulés après la reconnaissance de l’antigène par les récepteurs de surface. Les récepteurs antigéniques sur les lymphocytes B sont des immunoglobulines (Ig). Les cellules B matures (cellules plasmatiques) commencent à produire des immunoglobulines spécifiques de l’antigène, qui agissent comme anticorps au niveau sérique et au niveau des surfaces muqueuses. On distingue cinq catégories principales d’immunoglobulines: 1) l’IgM, immunoglobuline pentamère, à capacité optimale d’agglutination, la première à être produite après une stimulation antigénique; 2) l’IgG, principale immunoglobuline dans la circulation, qui peut passer dans le placenta; 3) l’IgA, immunoglobuline sécrétoire pour la protection des surfaces muqueuses; 4) l’IgE, immunoglobuline fixée sur les mastocytes ou les granulocytes basophiles, impliquée dans les réactions d’hypersensibilité immédiate; 5) l’IgD, dont la fonction essentielle est identique à celle d’un récepteur sur les lymphocytes B.
Immunité à médiation cellulaire. La voie cellulaire du système immunitaire spécifique est sous la dépendance des lymphocytes T. Ces cellules possèdent également des récepteurs antigéniques sur leurs membranes. Elles reconnaissent l’antigène s’il est présenté par les cellules possédant l’antigène (CPA) dans le contexte de l’histocompatibilité antigénique. Ces cellules présentent donc cette limite qui vient s’ajouter à leur spécificité antigénique. Les cellules T, qui agissent comme cellules auxiliaires dans diverses réponses immunitaires (dont la réponse humorale), interviennent dans le recrutement des cellules inflammatoires et peuvent, en tant que cellules T cytotoxiques, tuer les cellules cibles après reconnaissance spécifique de l’antigène.
Les mécanismes de l’immunotoxicité
L’immunosuppression
La résistance de l’hôte dépend de l’intégrité fonctionnelle du système immunitaire, ce qui suppose que les composants cellulaires et moléculaires orchestrant la réponse immunitaire soient présents en quantité suffisante et sous une forme opérationnelle. Les immunodéficiences congénitales chez l’humain se traduisent souvent par des anomalies de certaines souches de lignées cellulaires qui ne produisent pas du tout de cellules immunitaires ou en produisent en nombre insuffisant. Par analogie avec les maladies immunodéficientes humaines congénitales et acquises, l’immunosuppression induite par un produit chimique peut simplement être due au fait que le nombre de cellules fonctionnelles n’est pas aussi élevé qu’il devrait l’être (PISSC, 1996). Ces deux phénomènes, absence de lymphocytes ou présence en nombre réduit, peut avoir des effets plus ou moins graves sur le statut immunitaire. Certains états immunodéficients ou une immunosuppression sévère, tels qu’on peut les observer en transplantation ou après un traitement cytostatique, sont responsables en particulier d’une incidence élevée d’infections opportunistes ou de pathologies néoplasiques. Les infections peuvent être bactériennes, virales, fongiques ou dues à des protozoaires, le type prédominant de l’infection dépendant de l’immunodéficience en cause. L’exposition à des produits chimiques immunosuppresseurs de l’environnement peut être à l’origine de formes plus discrètes d’immunosuppression, plus difficiles à détecter, pouvant conduire, par exemple, à une incidence accrue d’infections telles que la grippe ou le simple rhume.
Etant donné la complexité du système immunitaire et sa très grande diversité de cellules, de médiateurs et de fonctions constituant un réseau élaboré et interactif, les produits immunotoxiques ont de multiples possibilités d’exercer un effet. On ne connaît pas encore parfaitement la nature des lésions initiales induites par de nombreux produits chimiques immunotoxiques, mais on dispose chaque jour d’un peu plus d’informations sur les modifications immunobiologiques à l’origine d’une dépression de la fonction immunitaire, surtout grâce aux études sur les animaux de laboratoire (Dean et coll., 1994). Des effets toxiques peuvent se produire au niveau des fonctions critiques ci-après (nous illustrons le propos grâce à quelques produits immunotoxiques):
• développement et multiplication des différentes populations de cellules souches (le benzène a des effets immunotoxiques au niveau des cellules souches qui provoquent une lymphocytopénie); • prolifération des diverses cellules lymphoïdes et myéloïdes ainsi que des tissus de soutien dans lesquels ces cellules deviennent matures et fonctionnent (les composés organostanneux immunotoxiques suppriment la prolifération lymphocytaire dans le cortex thymique par cytotoxicité directe; la thymotoxicité de la 2,3,7,8-tétrachloro-dibenzo-p-dioxine (TCDD) et des composés voisins est probablement due à un trouble fonctionnel des cellules épithéliales thymiques, plutôt qu’à une toxicité directe vis-à-vis des thymocytes); • processus de captation, de transformation et de présentation de l’antigène par les macrophages et les autres cellules présentatrices de l’antigène (une des cibles du 7,12-diméthylbenz(a)anthracène [DMBA] et du plomb se situe au niveau de la présentation de l’antigène par les macrophages; les cellules de Langerhans présentatrices d’antigène constituent une cible des rayonnements ultraviolets); • fonction régulatrice des cellules T auxiliaires et T suppressives (la fonction des cellules T auxiliaires est altérée par les organostanneux, l’aldicarb, les biphényles polychlorés (PCB), la TCDD et le DMBA; la fonction des cellules T suppressives est réduite par un traitement au cyclophosphamide à faible dose);
• production des diverses cytokines ou interleukines (le benzo(a)pyrène supprime la production d’interleukine-1; les rayonnements ultraviolets altèrent la production des cytokines par les kératinocytes); • synthèse des diverses classes d’immunoglobulines (la synthèse des IgM et des IgG est supprimée après un traitement aux PCB et à l’oxyde de tributylétain, et augmentée après une exposition à l’hexachlorobenzène); • régulation et activation du complément (altérées par la TCDD); • fonction cytotoxique des cellules T (le 3-méthylcholanthrène (3-MC), le DMBA et la TCDD suppriment l’activité cytotoxique des cellules T); • fonction des cellules tueuses NT (l’activité NT pulmonaire est supprimée par l’ozone (l’activité NT splénique étant altérée par le nickel); • fonctions chimiotactiques et cytotoxiques des macrophages et des leucocytes polynucléaires (l’ozone et le dioxyde d’azote perturbent l’activité phagocytaire des macrophages alvéolaires).
L’allergie
On peut dire de l’allergie qu’il s’agit d’un effet indésirable pour la santé résultant de l’induction excessive d’une réponse immunitaire spécifique. Lorsque des réactions d’hypersensibilité se produisent sans la participation du système immunitaire, on parle de pseudo-allergie. Dans le contexte de l’immunotoxicologie, l’allergie est due à une réponse immunitaire spécifique à des produits chimiques ou à des médicaments. Le pouvoir de sensibilisation d’un produit chimique chez l’individu est généralement lié à sa capacité de liaison covalente aux protéines de l’organisme. Les réactions allergiques peuvent être de plusieurs types, qui diffèrent selon le mécanisme immunologique sous-jacent et la vitesse de la réaction. On distingue quatre types principaux de réactions allergiques: les réactions d’hypersensibilité de type I, sous la dépendance d’anticorps IgE, avec une apparition des symptômes quelques minutes après exposition de l’individu sensibilisé; les réactions d’hypersensibilité de type II, dues à l’altération ou à la destruction des cellules hôtes par des anticorps, les symptômes apparaissant dans ce cas en quelques heures; les réactions d’hypersensibilité de type III, ou phénomène d’Arthus, sont également sous la dépendance d’anticorps, mais vis-à-vis d’un antigène soluble et résultent de l’action locale ou systémique de complexes immuns; les réactions de type IV ou d’hypersensibilité retardée sont commandés par les lymphocytes T et, chez un sujet sensibilisé, les symptômes se développent de vingt-quatre à quarante-huit heures après l’exposition.
Les deux types d’allergie chimique les plus importants pour la santé en milieu de travail sont la sensibilisation de contact ou allergie cutanée et l’allergie respiratoire.
Hypersensibilité de contact. Un grand nombre de produits chimiques peuvent être à l’origine d’une sensibilisation de contact. Après une exposition topique d’un sujet sensible à un allergène chimique, il se produit une réponse lymphocytaire T dans les ganglions lymphatiques de drainage. Au niveau de la peau, l’allergène réagit directement ou indirectement avec les cellules épidermiques de Langerhans qui transportent le produit chimique vers les ganglions lymphatiques et le présentent sous une forme immunogène aux lymphocytes T sensibles. Les lymphocytes T activés par l’allergène prolifèrent, provoquant une expansion clonale. L’individu est alors sensibilisé et répondra à une seconde exposition de la peau au même produit chimique par une réaction immunitaire plus agressive, responsable d’un eczéma allergique de contact. La réaction inflammatoire cutanée caractéristique de ce type d’eczéma résulte de la reconnaissance de l’allergène au niveau du tissu cutané par des lymphocytes T spécifiques. Ces lymphocytes deviennent actifs, sécrètent des cytokines et provoquent l’accumulation locale d’autres leucocytes mononucléaires. Les symptômes se développent dans les vingt-quatre à quarante-huit heures suivant l’exposition d’un individu sensible: l’eczéma allergique de contact représente donc une forme d’hypersensibilité de type retardé. Les causes habituelles de l’eczéma allergique de contact sont des produits chimiques organiques (tels que le 2,4-dinitrochlorobenzène), des métaux (tels que le nickel et le chrome) ou des produits d’origine végétale (comme l’urushiol du sumac vénéneux).
Hypersensibilité respiratoire. L’hypersensibilité respiratoire est généralement considérée comme une réaction d’hypersensibilité de type I. Cependant, les réactions de phase tardive et les symptômes chroniques associés à l’asthme paraissent impliquer des processus immunitaires de type cellulaire (type IV). Les symptômes aigus associés à l’allergie respiratoire sont dus aux anticorps IgE, dont la production est provoquée par l’exposition du sujet sensible à l’allergène chimique inducteur. Les anticorps IgE sont distribués par voie systémique et se lient, par l’intermédiaire des récepteurs membranaires, aux mastocytes présents dans les tissus vascularisés, en particulier dans le tractus respiratoire. Lorsque le même produit est inhalé de nouveau, une réaction d’hypersensibilité respiratoire se déclenche. L’allergène se lie à une protéine et se fixe en même temps aux anticorps IgE portés par les mastocytes. Suivent alors une dégranulation des mastocytes et la sécrétion des médiateurs de l’inflammation tels que l’histamine et les leucotriènes. Ces médiateurs sont responsables de la bronchoconstriction et de la vasodilatation, donnant lieu aux symptômes de l’allergie respiratoire: asthme ou rhinite. Parmi les produits chimiques connus pour induire chez l’humain une hypersensibilité respiratoire, il faut citer les anhydrides d’acides (comme l’anhydride trimellitique), certains diisocyanates (TDI, par exemple), les sels de platine et des colorants. L’exposition chronique au béryllium est également connue pour provoquer une pathologie pulmonaire d’hypersensibilité.
L’auto-immunité
On peut dire de l’auto-immunité qu’il s’agit de la stimulation de réponses immunitaires spécifiques dirigées contre les antigènes endogènes du «soi». L’auto-immunité induite peut résulter d’une perturbation de l’équilibre des lymphocytes T régulateurs, ou de la liaison d’un xénobiotique avec des composants tissulaires normaux les rendant immunogènes (altération du «soi»). Les médicaments et produits chimiques connus pour induire fortuitement ou exacerber une maladie auto-immune chez les individus sensibles sont des composés de faible poids moléculaire (100 à 500 daltons) généralement considérés comme non immunogènes. Le mécanisme d’une maladie auto-immune après exposition à un produit chimique est en grande partie inconnu. La maladie peut être provoquée directement par un anticorps circulant, résulter indirectement de la formation de complexes immuns, ou être la conséquence d’une réaction immunologique de type cellulaire. Il s’agit selon toute vraisemblance d’un mécanisme multiple. On connaît mieux le mécanisme pathogène des troubles hémolytiques immunitaires induits par les médicaments:
• le médicament peut se lier à la membrane érythrocytaire et réagir avec un anticorps dirigé contre lui; • le médicament peut altérer la membrane érythrocytaire de sorte que le système immunitaire considère la cellule comme étrangère; • le médicament et son anticorps spécifique forment des complexes immuns qui adhèrent à la membrane érythrocytaire pour provoquer une lésion; • la sensibilisation des hématies survient à la suite de la production d’auto-anticorps antihématies.
Des réponses de type auto-immunitaire ont été observées en présence de produits chimiques divers et surtout de médicaments (Kammüller, Bloksma et Seinen, 1989). En milieu de travail, l’exposition à des produits chimiques peut parfois conduire à des syndromes de caractère auto-immunitaire, celle à des produits comme le chlorure de vinyle monomère, le trichloroéthylène, le perchloroéthylène, les résines époxy ou la poussière de silice pouvant provoquer des syndromes du type sclérodermie. L’exposition à l’hydrazine a été associée à un syndrome s’apparentant au lupus érythémateux aigu disséminé. On a aussi constaté que l’exposition au TDI pouvait induire un purpura thrombocytopénique et que les métaux lourds tels que le mercure avaient provoqué des cas de glomérulonéphrite à complexes immuns.
L’évaluation du risque chez l’humain
L’évaluation du statut immunitaire chez l’humain s’effectue en étudiant des points de vue quantitatif et fonctionnel, principalement sur le sang périphérique, les immunoglobulines et le complément, ainsi que les sous-populations leucocytaires. Ces méthodes sont généralement identiques à celles que l’on utilise pour étudier l’immunité à médiation humorale et cellulaire, ou la résistance non spécifique, chez des malades présentant une immunodéficience congénitale. Pour les études épidémiologiques (sur des populations exposées professionnellement), les paramètres doivent être sélectionnés sur la base de leur valeur prédictive dans une population humaine, de leur validation par des modèles animaux et des indicateurs biologiques correspondants (voir tableau 33.6). La stratégie de dépistage des effets immunotoxiques après une exposition (accidentelle) à des polluants environnementaux ou à d’autres toxiques dépend davantage des circonstances, comme le type d’immunodéficience attendu, le temps écoulé entre l’exposition et l’évaluation du statut immunitaire, le degré d’exposition et le nombre d’individus exposés. L’évaluation du risque immunotoxique d’un xénobiotique particulier chez l’humain est une démarche extrêmement difficile quand elle n’est pas impossible, en raison surtout de la présence d’un mélange de facteurs d’origine endogène ou exogène qui interviennent dans la réponse des individus à une lésion toxique. C’est vrai en particulier pour les études sur le rôle d’une exposition chimique dans les maladies auto-immunes, où les facteurs génétiques jouent un rôle déterminant.
Tableau 33.6 Marqueurs immunologiques: classification des tests
| Catégorie de test | Caractéristiques | Tests spécifiques | |||
| Tests généraux de base à inclure dans un groupe de tests |
Indicateurs de santé et de l’état fonctionnel des organes
|
Urée sanguine, glycémie, etc. | |||
| Tests immunologiques de base à inclure dans un groupe de tests | Indicateurs généraux du statut immunitaire Coût relativement faible Méthodes d’analyse normalisées Résultats interprétables cliniquement lorsqu’ils se situent en dehors de la gamme de référence |
Numération sanguine complète Taux sériques d’IgG, IgA, IgM Phénotypes des marqueurs de surface des principales sous-populations lymphocytaires
|
|||
| Tests spécialisés à inclure en fonction des observations cliniques, des expositions suspectées ou des résultats des tests antérieurs | Indicateurs de fonctions ou d’événements immunitaires spécifiques Coût variable Méthodes d’analyse normalisées Résultats interprétables cliniquement lorsqu’ils sont en dehors de la gamme de référence |
Génotype d’histocompatibilité Anticorps antiagents infectieux IgE sérique totale IgE spécifique d’allergène Auto-anticorps Tests d’hypersensibilité cutanée Explosion oxydative granulocytaire Histopathologie (biopsie tissulaire)
|
|||
| Recherche à faire en comparaison avec une population témoin Nécessité d’un protocole d’étude bien défini |
Indicateurs de fonctions ou d’événements immunitaires généraux ou spécifiques Coût variable, souvent élevé Méthodes d’analyse généralement non normalisées Résultats hors de la gamme de référence souvent impossibles à interpréter du point de vue clinique
|
Tests de stimulation in vitro Marqueurs de surface d’activation cellulaire Concentrations sériques de cytokines Etudes de clonage (anticorps, cellulaire, génétique) Tests de cytotoxicité |
|||
Comme on dispose rarement des données humaines dont on aurait besoin, on évalue la plupart du temps les risques d’immunosuppression induite par un produit chimique chez l’humain en s’appuyant sur des études animales. Dans le cas des xénobiotiques, on détermine leur potentiel immunotoxique surtout grâce à des études contrôlées chez les rongeurs. Les études d’exposition in vivo sont, à cet égard, la meilleure solution en raison de la nature multifactorielle complexe du système immunitaire et des réponses immunes. Les études in vitro sont de plus en plus utilisées pour élucider un mécanisme d’immunotoxicité. De plus, l’étude des effets d’un produit sur des cellules d’origine humaine et animale permet d’acquérir des données utiles pour comparer les espèces. Ces données peuvent alors être utilisées dans une approche de type «parallélogramme» afin d’améliorer l’évaluation du risque. Si on dispose de données pour trois des côtés du parallélogramme (animal in vivo, animal et humain in vitro), il est alors plus facile de prévoir le résultat pour le dernier, c’est-à-dire le risque chez l’humain.
Lorsque l’évaluation d’un risque d’immunosuppression induite par un produit chimique repose uniquement sur des données animales, on a la possibilité pour extrapoler à l’humain d’employer une technique qui consiste à appliquer un facteur d’incertitude à la NOAEL (No Observed Adverse Effect Level (niveau sans effet nocif observé)). On peut se fonder pour cela sur des paramètres établis dans des modèles pertinents, tels que les essais de résistance de l’hôte et l’évaluation in vivo des réactions d’hypersensibilité et de production d’anticorps. Dans l’idéal, il faut valider la pertinence de cette démarche d’évaluation du risque par des études chez l’humain. De telles études devraient associer l’identification et le dosage du toxique, des données épidémiologiques et une évaluation du statut immunitaire.
Pour prévoir une hypersensibilité de contact, on dispose depuis les années soixante-dix de modèles sur cobaye. Bien que sensibles et reproductibles, ces tests ont des limites, car ils reposent sur une évaluation subjective; des méthodes plus récentes et mieux quantifiées développées chez la souris permettent de pallier cette carence. S’agissant de l’hypersensibilité due aux produits chimiques induite par inhalation ou ingestion d’allergènes, il conviendrait de mettre au point des tests et d’évaluer leur valeur prédictive chez l’humain. Lorsqu’on se propose d’établir des niveaux de sécurité pour des allergènes potentiels en milieu de travail, il ne faut pas perdre de vue que l’allergie est un phénomène biphasique: il y a la phase de sensibilisation et la phase de déclenchement. Ainsi, la concentration requise pour provoquer une réaction allergique chez un individu préalablement sensibilisé est beaucoup plus faible que celle qui est nécessaire chez un individu «neuf» du point de vue immunologique, mais sensible.
Comme il n’existe pratiquement pas de modèles animaux pour prévoir l’auto-immunité due aux produits chimiques, il serait bon de s’employer à en mettre au point. Il faut pour cela apprendre à mieux connaître l’auto-immunité induite par les produits chimiques chez l’humain, en particulier grâce à l’étude de marqueurs génétiques et immunologiques permettant d’identifier les individus sensibles. Les sujets exposés aux médicaments induisant une auto-immunité offrent cette possibilité.
LA TOXICOLOGIE AU NIVEAU DES ORGANES CIBLES
L’étude et la caractérisation des propriétés toxiques des produits chimiques et autres agents reposent souvent sur les organes et systèmes atteints. Dans ce chapitre, nous étudierons de manière approfondie le système immunitaire et le gène. Si nous avons porté notre choix sur ces deux cibles, c’est parce qu’elles constituent pour l’une un modèle de cible systémique complexe, pour l’autre un modèle de cible moléculaire. Le lecteur qui souhaite des informations détaillées sur la toxicologie au niveau des organes cibles pourra se reporter à des traités de toxicologie comme ceux de Casarett et Doull, ou encore de Hayes. Le Programme international sur la sécurité des substances chimiques (PISSC) a également publié plusieurs documents de référence classés par système.
Les études de toxicologie au niveau des organes cibles sont entreprises d’ordinaire au vu des informations sur les effets toxiques spécifiques d’une substance, obtenues à partir de données épidémiologiques ou d’études générales de toxicité aiguë ou chronique, ou dans le but de protéger certaines fonctions, par exemple la reproduction ou le développement fœtal. Dans certains cas, les autorités compétentes exigent que des tests spécifiques de toxicité sur des organes cibles soient effectués: c’est le cas aux Etats-Unis où la loi sur les pesticides exige d’effectuer une étude de neurotoxicité (voir l’article «L’approche américaine de l’évaluation du risque des toxiques pour la reproduction et des agents neurotoxiques»), ou au Japon où des dispositions concernant les tests de mutagénicité sont prévues dans la loi sur le contrôle des substances chimiques (voir l’article «Les principes d’identification du risque: l’approche japonaise»).
Comme nous l’expliquons dans l’article «L’organe cible et les effets critiques», l’identification d’un organe critique consiste à déceler l’organe ou le système où un effet nocif s’observe en premier, ou celui qui répond le premier aux doses ou aux expositions les plus faibles. Cette information est ensuite exploitée pour concevoir des investigations toxicologiques spécifiques ou des tests de toxicité mieux orientés capables de mettre en évidence les signes de toxicité les plus sensibles au niveau de l’organe cible. Les études de toxicologie au niveau de ces organes peuvent également servir à préciser les mécanismes d’action, nécessaires à l’évaluation du risque (voir l’article «L’approche américaine de l’évaluation du risque des toxiques pour la reproduction et des agents neurotoxiques»).
Les méthodes d’étude de la toxicologie au niveau des organes cibles
L’étude des organes cibles peut se faire en exposant des organismes intacts et en analysant très précisément la fonction et l’histopathologie de l’organe cible, ou en maintenant en culture in vitro pendant des périodes plus ou moins longues des cellules, des coupes tissulaires ou d’organes entiers (voir l’article «Les mécanismes de la toxicologie: introduction et concepts»). Il arrive dans certains cas que l’on dispose de tissus d’origine humaine pour ce type d’études de toxicité. Il est alors possible de valider les hypothèses d’extrapolation interespèces. Cependant, on ne doit pas oublier que de telles études ne fournissent pas d’informations sur les toxicocinétiques respectives.
En général, les études de toxicité au niveau des organes cibles comportent toutes les étapes suivantes: examen histopathologique détaillé de l’organe cible, y compris post mortem, poids tissulaire, examen des tissus après fixation; études biochimiques de voies critiques dans l’organe cible, telles que les systèmes enzymatiques importants; études fonctionnelles de l’aptitude de l’organe et des constituants cellulaires à assumer des fonctions spécifiques métaboliques ou autres; étude des indicateurs biologiques d’exposition et des effets précoces dans les cellules de l’organe cible.
L’étude des organes cibles peut aussi avoir pour finalité de chercher à mieux connaître leur physiologie, leur biochimie et leur biologie moléculaire. Or, comme la synthèse et la sécrétion de protéines de faible poids moléculaire sont des aspects importants de la fonction rénale, les études de néphrotoxicité s’y intéressent souvent (PISSC, 1991). De même, étant donné que les communications intercellulaires constituent un processus fondamental du fonctionnement du système nerveux, les études des organes cibles en neurotoxicité comportent des mesures neurochimiques et biophysiques détaillées de la synthèse, de la captation, du stockage, de la libération et de la liaison au récepteur des neurotransmetteurs ainsi que des mesures électrophysiologiques des modifications des potentiels de membrane qui leur sont associées.
Comme on s’efforce par tous les moyens de ne plus employer les animaux de laboratoire ou de moins les utiliser, on s’emploie à mettre au point des méthodes d’études in vitro de toxicité au niveau des organes cibles. Des progrès considérables ont été accomplis en ce sens avec les toxiques des fonctions de reproduction (Heindell et Chapin, 1993).
En résumé, les études de toxicité sur les organes cibles sont généralement envisagées comme des études spécialisées de toxicologie. Le choix des organes cibles pour ce type d’évaluation est orienté par les résultats des tests de dépistage, tels que les tests de toxicité aiguë ou subaiguë utilisés dans les pays de l’OCDE et de l’Union européenne; certains organes cibles et systèmes sont a priori candidats pour ce type d’investigation en raison de leur intérêt dans la prévention d’effets nocifs pour la santé.
| Algérie mon beau pays | |